← Retour aux disciplines
⚗️ Chimie Organique
Liaisons covalentes, groupes fonctionnels, réactions et biomolécules
<div class="prog-meta">
<span>📄 15 chapitres</span>
<span>🖼️ 182 illustrations</span>
<span>📖 Adapté de <a href="https://mcat-review.org/organic-chemistry.php" target="_blank" rel="noopener">mcat-review.org</a></span>
</div>
<div class="toc">
<h2>Sommaire</h2>
<ol class="toc-list">
<li><span class="toc-num">01</span><a href="#ch-1">Dérivés d'acides</a></li> <div class="chapter" id="ch-1">
<div class="chapter-header" onclick="toggleChapter(this)">
<div>
<div class="chapter-num">Chapitre 01</div>
<div class="chapter-title">Dérivés d'acides</div>
</div>
<div class="chapter-toggle open">▼</div>
</div>
<div class="chapter-body open">
<div class="fiche-section">
<div class="fiche-section-title">Description</div>
<ul class="fiche-list">suffixe
exemple
Chlorures d'acyle
-oyle chlorure
chlorure d'éthanoyle
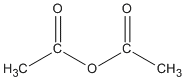
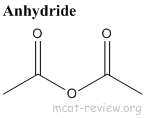
Anhydrides
-oïque anhydride
anhydride éthanoïque
Amides
-amide
N-méthyl éthanamide
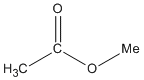
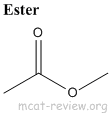
Esters
-oate
éthanoate de méthyle
- propriétés physiques
- La liaison C=O est polaire, il y a donc des interactions dipôle-dipôle.
- Il n'y a pas de liaison hydrogène dans les chlorures d'acyle, les anhydrides ou les esters, sauf s'il y a un groupe -OH quelque part.
- Les amides peuvent former des liaisons hydrogène grâce au groupe N-H. En fait, les liaisons hydrogène impliquant le squelette amide des polypeptides forment la structure secondaire des protéines.
- Les amides ont des points d'ébullition plus élevés que les autres dérivés d'acides.
- Les dérivés d'acides ont des points d'ébullition plus élevés que les alcanes en raison des interactions dipolaires C=O.
- absorption infrarouge
- Chlorure d'acyle : le C=O apparaît à plus de 1700 cm-1, assez proche de 1800 cm-1
- Anhydride : le double C=O n'apparaît pas comme une seule bande. Au lieu de cela, 2 bandes apparaissent entre 1700 cm-1 et 1800 cm-1.
- Amide : le N-H apparaît vers 3300 cm-1, le C=O apparaît à 1700 cm-1
- Ester : le groupe C=O apparaît à 1700 cm-1. L'élongation C-O de l'éther apparaît vers 1200 cm-1
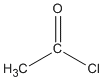
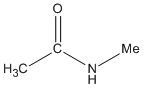
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions importantes</div>
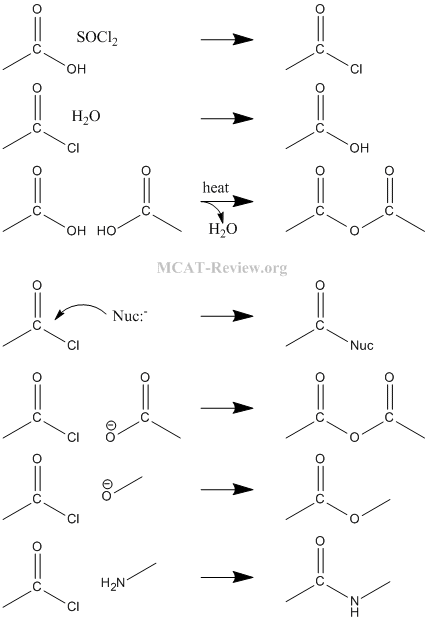
<ul class="fiche-list">- Acide carboxylique + SOCl2 → Chlorure d'acyle.
- Acide carboxylique + acide carboxylique + chaleur → Anhydride.
- Chlorure d'acyle + acide carboxylique + base → Anhydride.
- Chlorure d'acyle + alcool + base → Ester.
- Chlorure d'acyle + amine → Amide.
- Chlorure d'acyle + eau → Acide carboxylique.
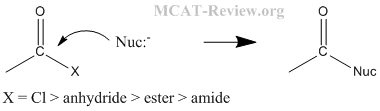
- substitution nucléophile : Le nucléophile attaque le centre carboné du groupe C=O.
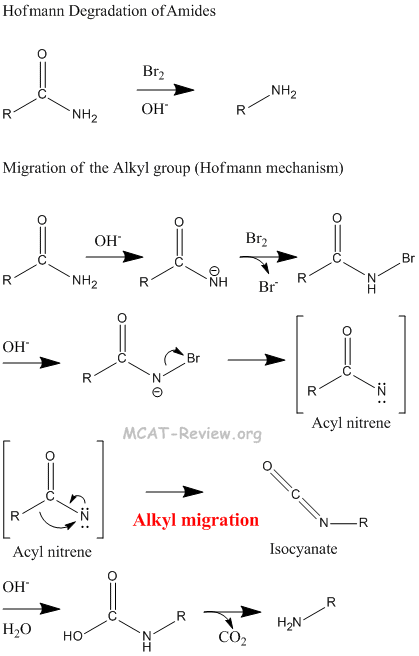
- Réarrangement de Hofmann : Le réarrangement de Hofmann élimine le C=O d'un amide. La migration alkyle correspond à la façon dont le groupe -R de l'autre côté du C=O migre et se fixe à l'atome d'azote. Voir la figure ci-dessous pour le mécanisme détaillé de la dégradation de Hofmann et la migration du groupe aryle.
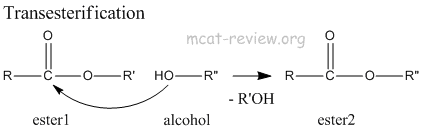
- transestérification : Ester + alcool → nouvel ester.
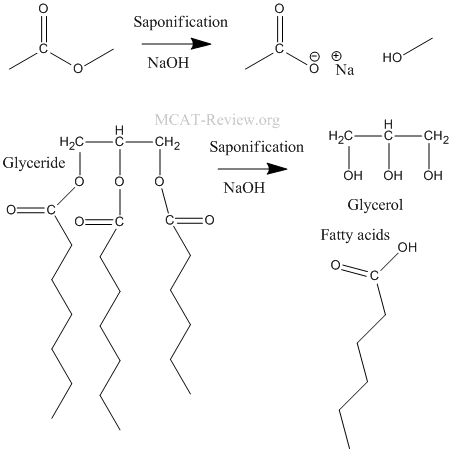
- hydrolyse des graisses et des glycérides (saponification) : la saponification est essentiellement l'hydrolyse d'un ester en milieu basique.
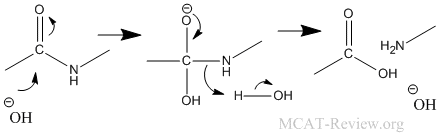
- hydrolyse des amides : le groupe partant n'est pas NR2-, c'est l'amine neutre.
      <div class="fiche-section">
        <div class="fiche-section-title">Principes généraux</div>
<ul class="fiche-list">- Les halogénures d'acyle sont les dérivés les plus réactifs car les halogénures sont de très bons groupes partants.
- Les amides sont les dérivés les plus stables car NR2- est un très mauvais groupe partant. De plus, la liaison C-N a un caractère partiel de double liaison. Les protéines sont constituées de liaisons peptidiques, et elles sont très stables.
- effets stériques : les groupes volumineux autour du groupe C=O protègent le centre carboné de l'attaque nucléophile.
- effets électroniques : les groupes capables de redistribuer et stabiliser les charges négatives sont de bons groupes partants. Par exemple, l'anhydride a un bon groupe partant — l'ion carboxylate — car le COO- peut redistribuer la charge négative sur les deux oxygènes par résonance.
- tension de cycle (ex. : bêta-lactames)
- Les amides ont un caractère de double liaison entre le carbone et l'azote. Cela signifie que la liaison C-N ne peut pas tourner.
- Normalement, les liaisons sigma dans un cycle tournent pour atteindre la conformation la plus stable, mais cela ne peut pas se produire pour la liaison C-N si le cycle contient un amide.
- Comme la liaison C-N dans un amide ne peut pas tourner, les cycles contenant des amides ont une tension plus élevée.
- Un exemple est le bêta-lactame, qui est essentiellement un cycle à 4 membres contenant 1 amide.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/acid-derivatives.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-2">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 02</div>
        <div class="chapter-title">Composés oxygénés - Alcools</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description</div>
<ul class="fiche-list">- Préfixe : hydroxyle, hydroxy.
- Suffixe : -ol, alcool.
- propriétés physiques
- Liaison hydrogène.
- Point d'ébullition plus élevé que le même composé sans le groupe alcool.
- Soluble dans l'eau tant que la molécule ne contient pas une longue région hydrophobe.
- absorption infrarouge du groupe OH : 3300 cm-1 et large en raison de la liaison hydrogène.
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions importantes</div>
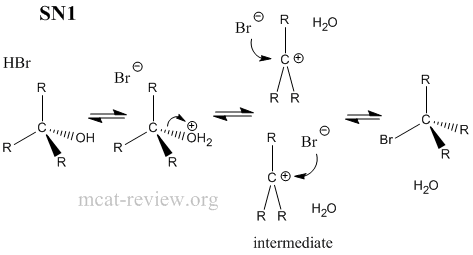
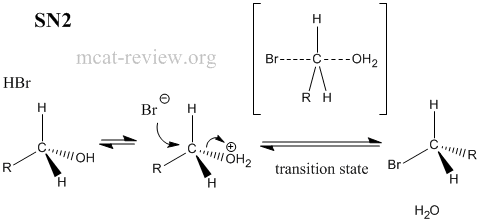
<ul class="fiche-list">- R-OH + HX R-X + H2O
- Facteurs favorisant la SN1 : carbocation stable, centre carboné tertiaire, solvant protique.
- Facteurs favorisant la SN2 : carbocation instable, centre carboné primaire, solvant aprotique (mais polaire).
- Toutes les réactions de substitution nécessitent un bon groupe partant.
- SN1 = réaction unimoléculaire, carbocation intermédiaire formé.
- SN2 = réaction bimoléculaire, passe par un état de transition.
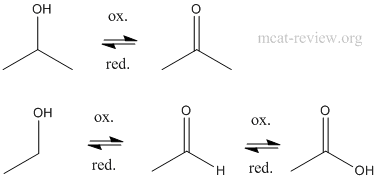
- oxydation
- KMnO4 et CrO3 oxydent les alcools primaires en acides carboxyliques, mais le PCC (chlorochromate de pyridinium) et d'autres agents oxydants faibles n'oxydent un alcool primaire qu'en aldéhyde.
- Les alcools secondaires s'oxydent toujours en cétone.
- Les alcools tertiaires ne s'oxydent pas.
- réarrangement pinacolique dans les polyhydroxyalcools ; utilisations synthétiques
- Mécanisme du réarrangement pinacolique :
- protection des alcools : le meilleur groupe protecteur pour l'alcool est le groupe triméthylsilyle.
- Pour protéger, ajouter Cl-SiMe3 à R-OH.
- L'alcool est « coiffé » en R-O-SiMe3.
- Pour déprotéger, ajouter F-.
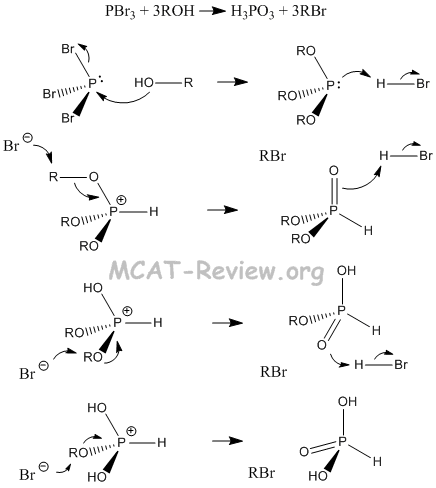
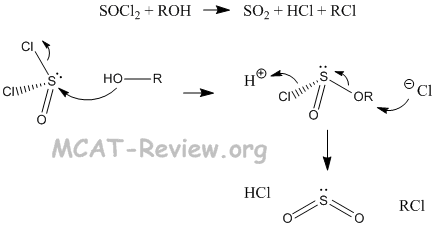
- réactions avec SOCl2 et PBr3
- R-OH + SOCl2 --> R-Cl (sous-produits : SO2 + HCl)
- R-OH + PBr3 --> R-Br (sous-produits : H3PO3, R3PO3, HBr)
- préparation des mésylates et tosylates
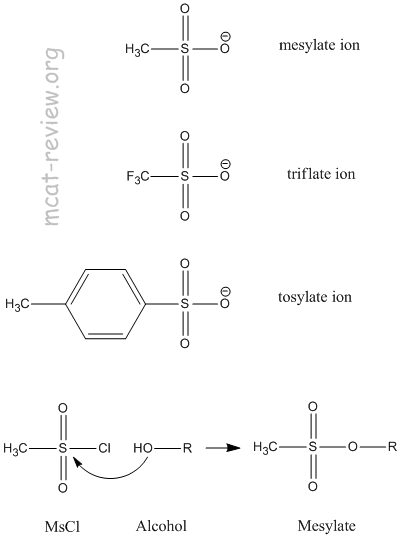
- Les sulfonates R-SO3- sont de bons groupes partants.
- Le R peut être :
- Méthane, ce qui donne le méthanesulfonate.
- Toluène, ce qui donne le tosylate.
- Trifluorométhane, ce qui donne le triflate.
- Les mésylates peuvent être préparés en faisant réagir un alcool (R-OH) avec le chlorure de mésyle (MsCl).
- Les tosylates peuvent être préparés en faisant réagir un alcool (R-OH) avec le chlorure de tosyle (TsCl).
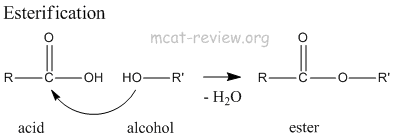
- estérification : acide + alcool = ester
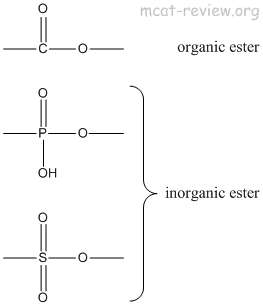
- esters inorganiques : remplacer le carbone des esters par un atome différent.
- Réactions impliquant la formation d'esters inorganiques :
- La formation de mésylates et de tosylates sont également des réactions impliquant des esters inorganiques.
- En biochimie, lors de la polymérisation de l'ADN/ARN, le groupe alcool 3'-OH attaque le phosphate 5' pour former une liaison ester inorganique (liaison phosphodiester du squelette ADN/ARN).
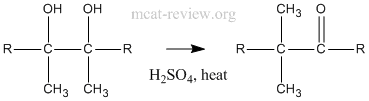
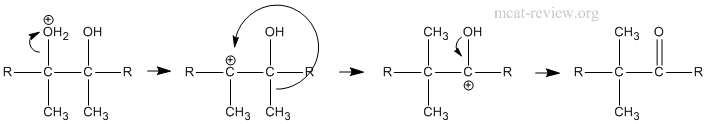
      <div class="fiche-section">
        <div class="fiche-section-title">Principes généraux</div>
<ul class="fiche-list">- acidité des alcools comparée aux autres classes de composés oxygénés : pKa plus bas = plus acide.
Composé
pKa
COOH (acides carboxyliques)
5
ArOH (phénols)
10
H2O (eau)
16
ROH (alcools)
16
-CH2(CO)-R (hydrogène alpha dans les aldéhydes et cétones)
20
-CH2(CO)-OR (hydrogène alpha dans les esters)
25
- effet de la ramification de chaîne sur les propriétés physiques : passer d'une chaîne linéaire à un alcane ramifié (avec le même nombre de carbones) = point de fusion/congélation plus élevé, point d'ébullition plus bas.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/alcohols.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-3">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 03</div>
        <div class="chapter-title">Composés oxygénés - Aldéhydes et Cétones</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description</div>
<ul class="fiche-list">- Suffixe aldéhyde : -al, -aldéhyde.
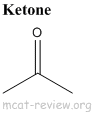
- Préfixe cétone : céto-, oxo-.
- Suffixe cétone : -one, cétone.
- propriétés physiques
- La liaison C=O est polaire, avec le carbone partiellement positif et l'oxygène partiellement négatif.
- Les interactions dipôle-dipôle confèrent à ces molécules des points d'ébullition plus élevés que leurs alcanes correspondants, mais pas aussi élevés que les alcools ou acides carboxyliques correspondants.
- absorption infrarouge de la liaison C=O : 1700 cm-1
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions importantes</div>
<ul class="fiche-list">- acétal, hémiacétal
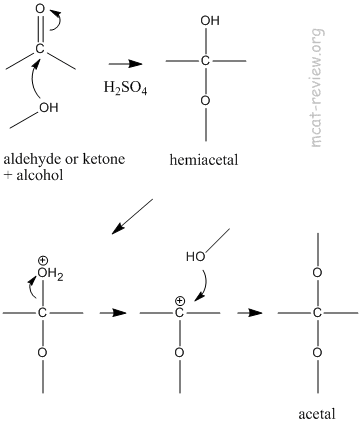
- Les aldéhydes et les cétones réagissent avec 1 équivalent d'alcool pour former des hémiacétals.
- Les aldéhydes et les cétones réagissent avec 2 équivalents d'alcool pour former des acétals.
- Hémicétal et cétal sont identiques aux acétals sauf que le composé de départ doit être une cétone et non un aldéhyde. C'est une ancienne nomenclature qui n'est plus utilisée.
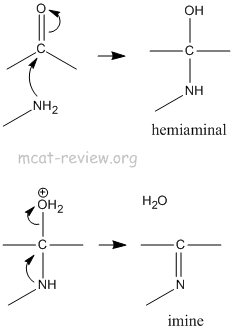
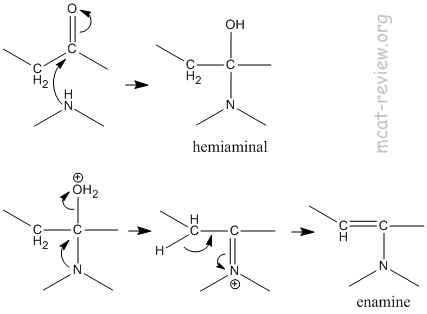
- imine, énamine
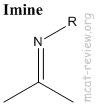
- Amine primaire + aldéhyde ou cétone = imine.
- Amine secondaire + aldéhyde ou cétone = énamine.
- réactions aux positions adjacentes
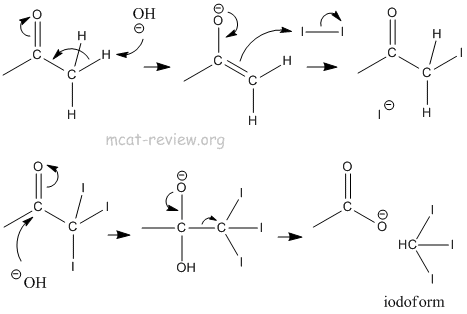
- réactions haloforme
- Cétones + halogène = halogénation de la position alpha (carbone adjacent au groupe C=O).
- Méthylcétone + halogène = haloforme + carboxylate.
- Méthyle trihalogéné = bon groupe partant.
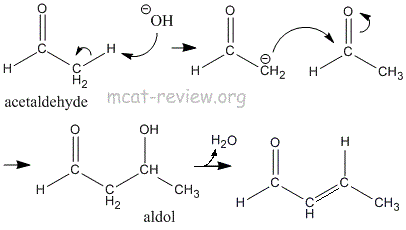
- condensation aldolique
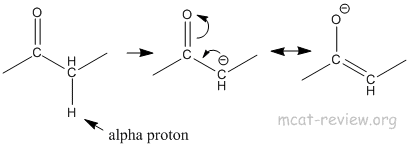
- Se produit en raison du proton alpha acide.
- 2 acétaldéhydes → aldol.
- Fonctionne pour les composés carbonylés ayant un proton alpha acide.
- oxydation : les aldéhydes s'oxydent en acides carboxyliques. Les cétones ne s'oxydent pas davantage.
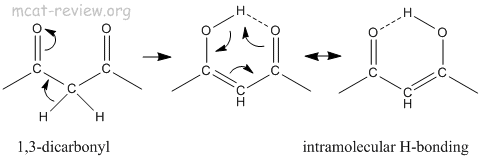
- 1,3-dicarbonyles : liaison H intramoléculaire
- Les 1,3-dicarbonyles ont 2 groupes carbonyle flanquant un atome de carbone avec un proton acide.
- Également appelés composés à méthylène actif.
- La tautomérie fait que l'un des carbonyles passe à sa forme énol, qui contient un groupe -OH formant une liaison hydrogène avec l'autre groupe carbonyle C=O de la même molécule. C'est ce qu'on appelle la liaison hydrogène intramoléculaire (interne).
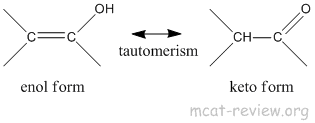
- tautomérie céto-énolique
- La forme énol est celle avec l'alcool.
- La forme céto est celle avec la cétone.
- La forme céto est plus stable, c'est la forme prédominante.
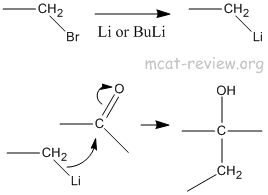
- réactifs organométalliques
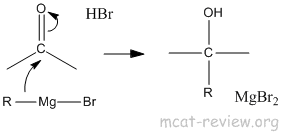
- Les composés organométalliques produisent R-, qui attaque C=O pour former R-C-OH.
- Le but des composés organométalliques est de former des liaisons carbone-carbone.
- R-X + Li → R-Li (sous-produit : LiX)
- R-X + BuLi → R-Li (sous-produit : Bu-X)
- R-Li + C=O → R-C-OH
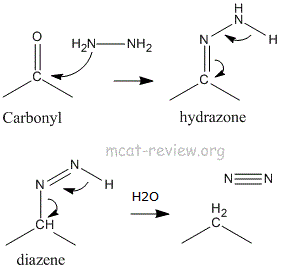
- Réaction de Wolff-Kishner : réduit C=O en -CH2-
- C=O + NH2NH2 → -CH2- + N2
- Réactifs de Grignard
- Les réactifs de Grignard sont similaires aux réactifs organométalliques, ils produisent R-.
- R-X + Mg → R-Mg-X
- R-Mg-X + C=O → R-C-OH
      <div class="fiche-section">
        <div class="fiche-section-title">Principes généraux</div>
<ul class="fiche-list">- acidité du H alpha ; carbanions
- Le proton alpha est acide car le carbanion résultant est stabilisé par résonance.
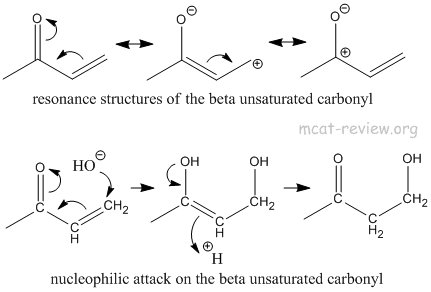
- carbonyles α,β-insaturés - structures de résonance
- Carbonyle α,β-insaturé + nucléophile → addition du nucléophile en position β.
- Le nucléophile attaque le carbone bêta, poussant le carbonyle α,β-insaturé vers la forme énol, qui tautomérise vers le carbonyle original.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/aldehydes-ketones.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-4">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 04</div>
        <div class="chapter-title">Amines</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/amines.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-5">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 05</div>
        <div class="chapter-title">Molécules biologiques - Acides aminés et Protéines</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description des acides aminés</div>
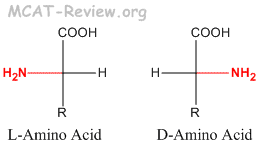
<ul class="fiche-list">- L et D sont différents de R et S. L n'est pas toujours S, et D n'est pas toujours R.
- Si la priorité est NH2 > COOH > R, alors L=S et D=R. Par exemple, L-Alanine = S-Alanine.
- Si la priorité est NH2 > R > COOH, alors L=R, et D=S. Par exemple, L-Cystéine = R-Cystéine.
- Les acides aminés L sont les plus courants dans la nature et sont ceux que l'on trouve dans les protéines. Les acides aminés D sont moins courants dans la nature et ne se trouvent jamais dans les protéines.
- Acides aminés en tant qu'ions dipolaires, classification
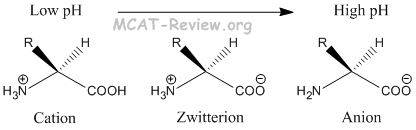
- À pH bas, les acides aminés existent sous forme cationique.
- À pH élevé, les acides aminés existent sous forme anionique.
- À pH = pI, les acides aminés existent sous forme zwitterionique, qui est globalement neutre.
- Classification
- Acide ou basique
- Si le groupe R contient un acide carboxylique, c'est un acide aminé acide. Il y a deux acides aminés acides : l'acide aspartique et l'acide glutamique.
- Si le groupe R contient un groupe amine, c'est un acide aminé basique. Il y a trois acides aminés basiques : la lysine, l'arginine et l'histidine.
- Hydrophobe ou hydrophile
- Hydrophobe : si le groupe R ne contient aucun des éléments ci-dessous.
- Hydrophile : si le groupe R contient des acides, des bases, des amines ou des alcools.
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions des acides aminés</div>
<ul class="fiche-list">- Cystéine = chaîne latérale avec le groupe thiol
- Cystine = 2 cystéines formant un pont disulfure
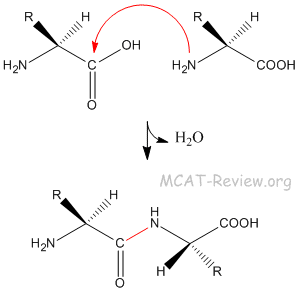
- Liaison peptidique
- Liaison peptidique = liaison amide.
- La liaison peptidique est formée par l'attaque du groupe amine sur le carbone du carbonyle.
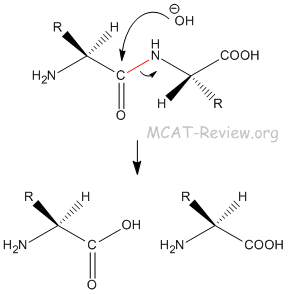
- Hydrolyse
- La liaison peptidique est très difficile à hydrolyser. Elle nécessite une base forte ou une enzyme biologique.
      <div class="fiche-section">
        <div class="fiche-section-title">Structure des protéines</div>
<ul class="fiche-list">- Structure primaire = séquence.
- La structure primaire des protéines se lit de l'extrémité N-terminale à l'extrémité C-terminale.
- Structure secondaire des protéines
- Structure secondaire = motifs répétitifs formés par les interactions du squelette.
- Interactions du squelette = liaisons hydrogène entre le NH et le C=O
- Les deux structures secondaires les plus courantes sont les hélices α et les feuillets β plissés.
- L'hélice α est droite, avec les groupes R pointant vers l'extérieur.
- Dans les feuillets β, les groupes R dépassent au-dessus et en dessous du feuillet.
- Structure tertiaire
- Structure 3D des protéines
- Causée par les interactions électrostatiques chaîne latérale - chaîne latérale
- Structure quaternaire
- Chaînes/sous-unités séparées se joignant ensemble
- Causée par les ponts disulfure covalents des chaînes latérales de cystéine
      <div class="fiche-section">
        <div class="fiche-section-title">Stabilité conformationnelle des protéines</div>
<ul class="fiche-list">- De nombreuses protéines se replient spontanément, certaines nécessitent l'assistance de protéines chaperonnes
- Dénaturation = perte de la structure 3D native de sorte qu'elle ne fonctionne plus
- La chaleur extrême, la concentration en sel ou le pH dénaturent les protéines
      <div class="fiche-section">
        <div class="fiche-section-title">Techniques de séparation</div>
<ul class="fiche-list">- pH auquel la molécule est neutre
- Les acides aminés acides et les protéines avec beaucoup de chaînes latérales acides ont un point isoélectrique plus bas
- Les acides aminés basiques et les protéines avec beaucoup de chaînes latérales basiques ont un point isoélectrique plus élevé
- Électrophorèse
- La protéine est chargée
- Un champ électrique force la protéine à migrer à travers un gel
- Plus grande charge = plus de force électrique = migre plus vite
- Plus petite protéine = passe plus facilement = migre plus vite
- La structure ne joue aucun rôle car le SDS est généralement ajouté pour dénaturer la protéine
      </div>

      <div class="fiche-section">
        <div class="fiche-section-title">Fonction protéique non enzymatique</div>
<ul class="fiche-list">- Liaison plus forte = valeur Kd plus basse
- Une liaison plus forte ne signifie pas nécessairement une enzyme plus efficace (si elle lie le substrat sans le relâcher, elle ne peut pas catalyser un nouveau substrat)
- Liaison plus forte = meilleur anticorps
- Système immunitaire
- Anticorps = protéines qui lient l'antigène sur les pathogènes, ce qui favorise leur destruction par le système immunitaire
- Antigène = protéines exprimées par les pathogènes. Ils peuvent soit se lier directement aux anticorps, soit être présentés par les cellules présentatrices d'antigène (comme les macrophages et les cellules dendritiques)
- Complément = protéines qui percent des trous dans les cellules à détruire par le système immunitaire
- Moteurs : utilisent l'ATP/GTP comme énergie pour créer du mouvement
- Flagelles (bactéries, spermatozoïdes)
- ATP synthase (mitochondries, chloroplastes)
- Cils motiles (trachée)
- Myosine (muscle)
- Kinésine/Dynéine (transport intracellulaire)
- Polymérisation de l'actine (Listeria)
      </div>

      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/amino-acids-proteins.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-6">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 06</div>
        <div class="chapter-title">Molécules biologiques - Glucides</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description</div>
<ul class="fiche-list">- nomenclature
- Glucide = Sucres, monosaccharides, disaccharides, polysaccharides
- Préfixe :
- Désoxy = il a un -H à la place d'un -OH à une certaine position.
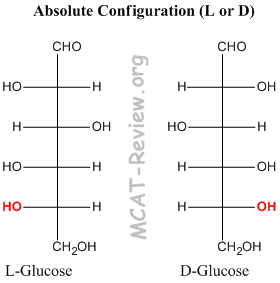
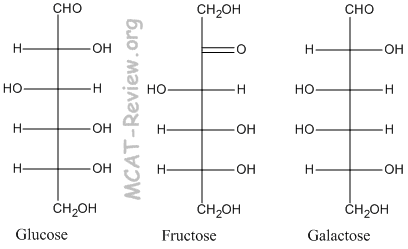
- D/L = configuration absolue = attribuée en fonction de la chiralité de l'atome de carbone le plus éloigné du groupe carbonyle.
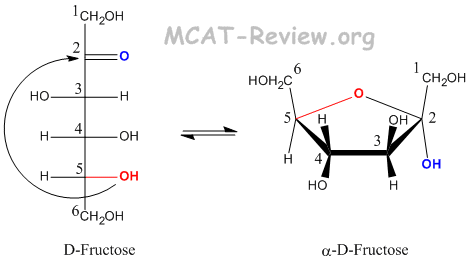
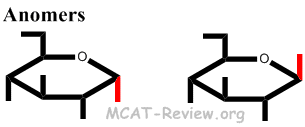
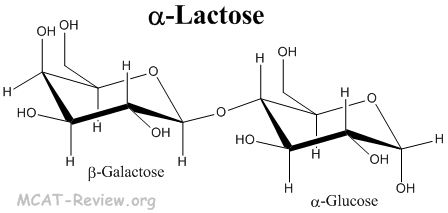
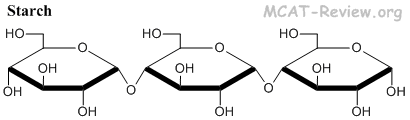
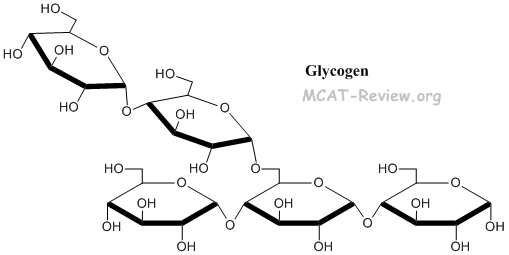
- α/β = configuration anomérique.
- Suffixe : tous les sucres se terminent en -ose.
- classification
- aldose = sucres avec un groupe aldéhyde.
- cétose = sucres avec un groupe cétone.
- pyranose = sucres dans une structure cyclique à 6 membres = forme hexagonale. Par exemple, glucopyranose = glucose dans un cycle à 6 membres.
- furanose = sucres dans une structure cyclique à 5 membres = forme pentagonale. Par exemple, fructofuranose = fructose dans un cycle à 5 membres.
- #ose = sucre avec # atomes de carbone. Par exemple, hexose = sucre avec 6 carbones.
      <div class="fiche-section">
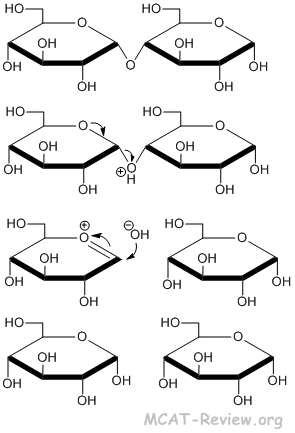
        <div class="fiche-section-title">Hydrolyse de la liaison glycosidique</div>
        <ul class="fiche-list">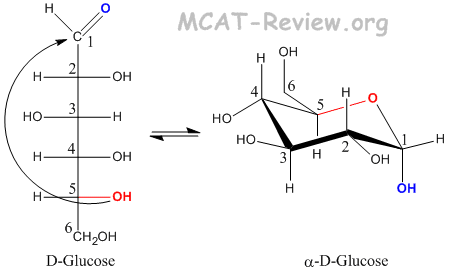
      <div class="fiche-section">
        <div class="fiche-section-title">Monosaccharides</div>
        <ul class="fiche-list">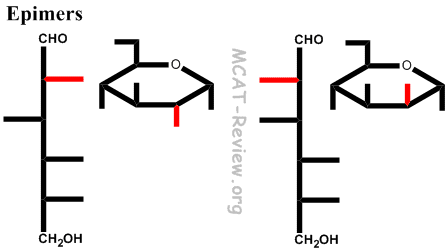
      <div class="fiche-section">
        <div class="fiche-section-title">Disaccharides</div>
        <ul class="fiche-list">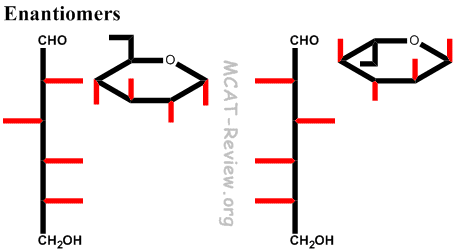
      <div class="fiche-section">
        <div class="fiche-section-title">Polysaccharides</div>
        <ul class="fiche-list">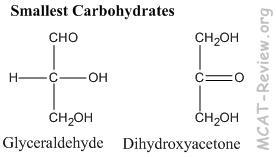
      <div class="fiche-section">
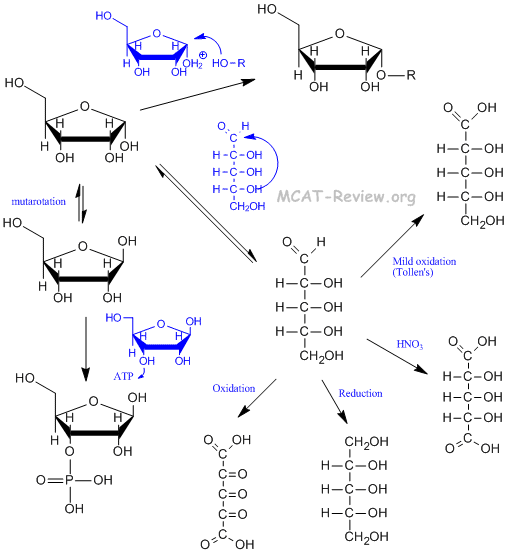
        <div class="fiche-section-title">Réactions des monosaccharides</div>
        <ul class="fiche-list">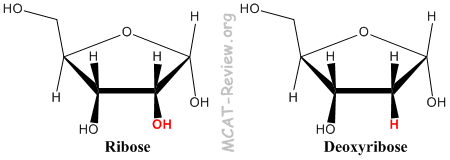
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/carbohydrates.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-7">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 07</div>
        <div class="chapter-title">Composés oxygénés - Acides carboxyliques</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description</div>
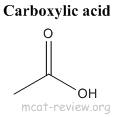
<ul class="fiche-list">- Suffixe : -oïque acide, acide carboxylique, acide -dioïque.
- propriétés physiques et solubilité
- Point d'ébullition élevé en raison de la liaison hydrogène.
- Soluble dans l'eau.
- absorption infrarouge
- C=O à 1700 cm-1
- -OH à 3100 cm-1
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions importantes</div>
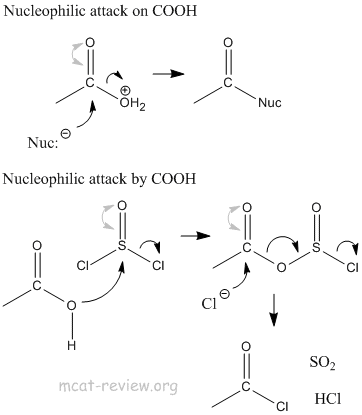
<ul class="fiche-list">- attaque nucléophile
- L'attaque nucléophile se produit sur le carbone électrophile du C=O.
- L'attaque nucléophile se produit par l'oxygène nucléophile du COOH.
- réduction
- LiAlH4 : COOH → alcool.
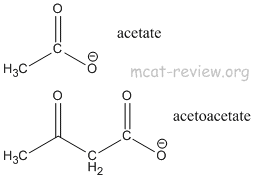
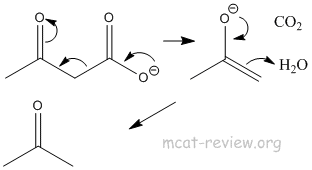
- décarboxylation : se produit pour les acides bêta-cétoniques
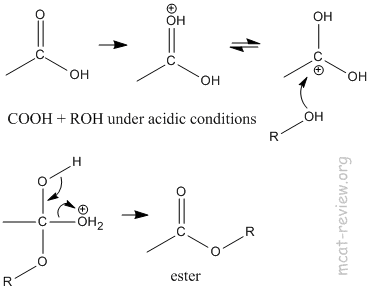
- estérification : COOH + ROH en conditions acides = ester.
- réactions en position 2
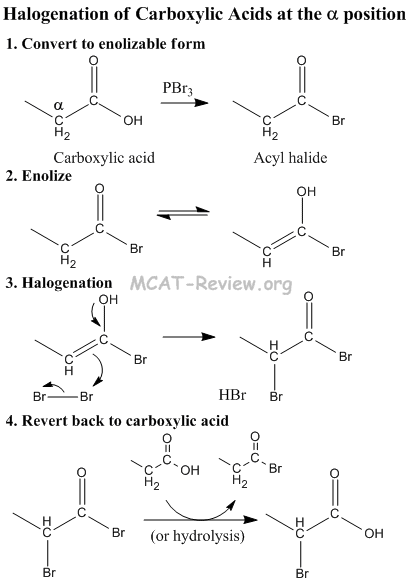
- halogénation : RCOOH + X2 → halogénation au carbone alpha (position 2).
- réactions de substitution : RCOOH + E+ → substitution au carbone alpha (position 2).
- L'acide carboxylique est converti en halogénure d'acyle, qui peut s'énoliser.
- L'halogénure d'acyle tautomérise vers sa forme énol par abstraction de l'hydrogène alpha acide.
- L'halogène (ou un autre E+) est attaqué par la position alpha.
- Retour à l'acide carboxylique. L'effet net est que le H alpha est substitué par un électrophile.
      <div class="fiche-section">
        <div class="fiche-section-title">Principes généraux</div>
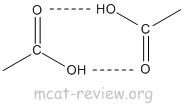
<ul class="fiche-list">- dimérisation : La liaison hydrogène provoque la dimérisation des acides carboxyliques.
- acidité du groupe carboxyle : le pKa du COOH est d'environ 5. Le pKa de H+ est 0 tandis que le pKa de l'eau est 16. Donc, le COOH peut être classé comme un acide faible. Le vinaigre est de l'acide acétique dilué, soit CH3COOH.
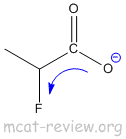
- effet inductif des substituants : les groupes électroattracteurs rendent l'acide plus fort.
- Les groupes électroattracteurs attachés à des positions proches du COOH aident à distribuer la charge du COO- et à le stabiliser.
- Un ion carboxylate plus stabilisé donne un acide plus fort.
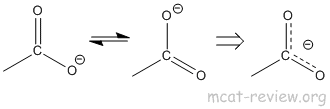
- stabilité par résonance de l'anion carboxylate : la raison pour laquelle le COOH est un bon acide est que la base conjuguée (ion carboxylate) est stabilisée par résonance.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/carboxylic-acids.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-8">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 08</div>
        <div class="chapter-title">La liaison covalente</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Liaisons sigma et pi</div>
<ul class="fiche-list">- orbitales hybrides (sp3, sp2, sp et géométries respectives)
- ... les orbitales hybrides sont une reprise de la chimie générale des liaisons
- théorie de la répulsion des paires d'électrons de la couche de valence (VSEPR), prédiction des formes des molécules (ex. : NH3, H2O, CO2)
- ... la VSEPR est une reprise de la chimie générale des liaisons
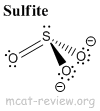
- formules structurales pour les molécules impliquant H, C, N, O, F, S, P, Si, Cl
# e- de valence
# liaisons habituelles
Typiquement trouvé dans
H
1
1
Hydrocarbure (alcane, alcène, alcyne), hydrure. Tous les composés organiques contiennent de l'hydrogène.
C
4
4
Alcane, alcène, alcyne, cycles aromatiques. Tous les composés organiques contiennent du carbone.
N
5
3
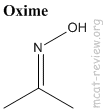
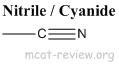
Amine, amide, imine, hydrazone, oxime, composé nitré, composé diazo, nitrile/cyanure, azoture
O
6
2
Alcool, éther, aldéhyde, cétone, acide carboxylique, halogénure d'acyle, anhydride, amide, ester, ozone
F
7
1
Fluorure
S
6
2 ou 6
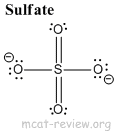
Thiol, sulfure, sulfate, sulfite
P
5
3 ou 5
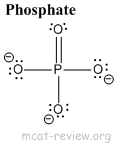
Composé phosphoré, phosphate, phosphite
Si
4
4
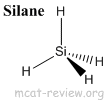
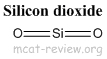
Silane, dioxyde de silicium
Cl
7
1
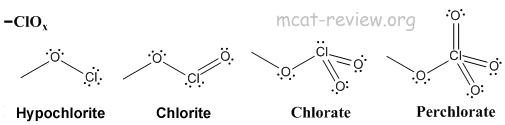
Chlorure, hypochlorite, chlorite, chlorate, perchlorate
- H et C
- N
- O
- F
- S
- P
- Si
- Cl
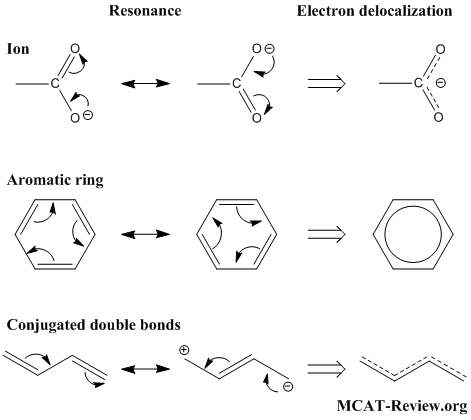
- électrons délocalisés et résonance dans les ions et les molécules
- Les structures de résonance résultent du fait que les électrons ne sont pas fixés en position (c'est pourquoi on « pousse » les électrons lors du dessin des structures de résonance).
- Lorsque les électrons ne sont pas fixés en position, ce sont des électrons délocalisés.
- Pour toute fin pratique, résonance et délocalisation électronique signifient la même chose.
- Dans les ions, la résonance et la délocalisation électronique se produisent pour « distribuer » la charge.
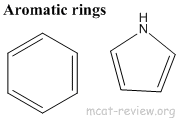
- Dans les molécules, la résonance et la délocalisation électronique se produisent dans les cycles aromatiques et les doubles liaisons conjuguées.
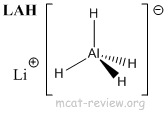
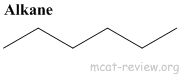
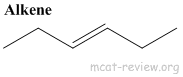
      <div class="fiche-section">
        <div class="fiche-section-title">Liaisons multiples</div>
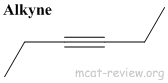
<ul class="fiche-list">- Les liaisons multiples diminuent la longueur de liaison.
- Les liaisons multiples augmentent l'énergie de liaison.
- rigidité dans la structure moléculaire
- Les liaisons multiples augmentent la rigidité de la structure moléculaire.
- Les liaisons simples peuvent tourner, mais les doubles et triples liaisons ne le peuvent pas.
- Même les doubles liaisons partielles comme celles trouvées dans la liaison peptidique empêchent la rotation libre.
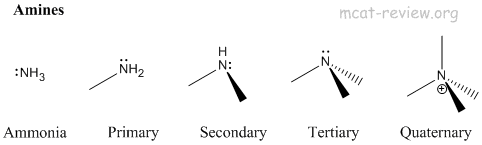
      <div class="fiche-section">
        <div class="fiche-section-title">Stéréochimie des molécules à liaisons covalentes</div>
        <ul class="fiche-list">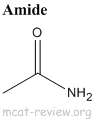
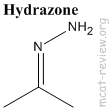
      <div class="fiche-section">
        <div class="fiche-section-title">isomères</div>
<ul class="fiche-list">- « Identiques à l'écriture, différents au dessin... »

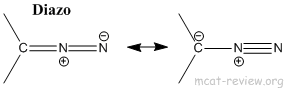
      <div class="fiche-section">
        <div class="fiche-section-title">isomères de structure</div>
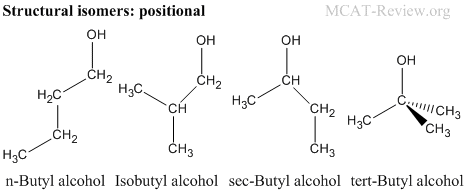
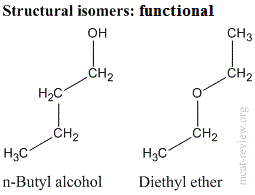
<ul class="fiche-list">- Les isomères de structure (constitutionnels) ont la même formule moléculaire, mais une connectivité différente.
- Isomères de position : isomères de structure ayant les mêmes groupes fonctionnels positionnés différemment.
- Isomères de fonction : isomères de structure ayant des groupes fonctionnels différents.
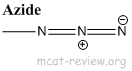

      <div class="fiche-section">
        <div class="fiche-section-title">isomères géométriques</div>
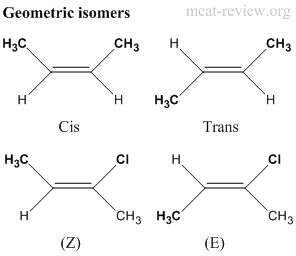
<ul class="fiche-list">- Les isomères géométriques ont la même formule moléculaire, la même connectivité, mais une orientation différente autour d'une double liaison.
- Lorsque les deux côtés de la double liaison contiennent les mêmes 2 groupes, on utilise cis et trans.
- Cis = même côté, Trans = côtés opposés.
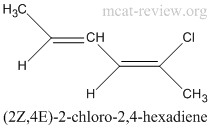
- Lorsque des groupes différents sont attachés de chaque côté, on utilise Z et E.
- Z est lorsque les groupes de priorité supérieure (classés selon les règles de Cahn-Ingold-Prelog) sont orientés du même côté de la double liaison. Zusammen est le mot allemand pour ensemble.
- E est lorsque les groupes de priorité supérieure sont orientés de côtés différents de la double liaison. Entgegen est le mot allemand pour opposé.

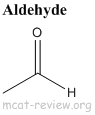
      <div class="fiche-section">
        <div class="fiche-section-title">stéréoisomères (ex. : diastéréoisomères, énantiomères, isomères cis/trans)</div>
<ul class="fiche-list">- Les stéréoisomères ont la même formule moléculaire, la même connectivité, mais des arrangements 3D différents autour d'un ou plusieurs centres asymétriques (chiraux).
- Un centre chiral est tout atome avec 4 entités différentes attachées.
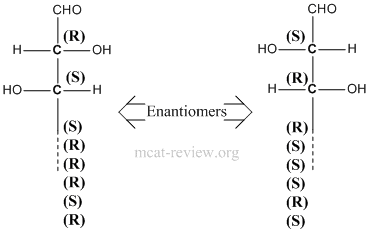
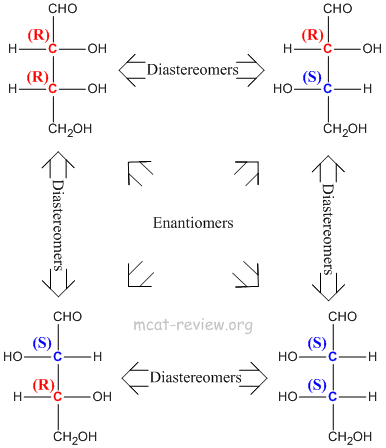
- Les énantiomères sont des images miroir l'un de l'autre. Cela signifie que TOUS les centres chiraux d'un énantiomère sont inversés dans l'autre.
- On ne peut pas avoir de stéréoisomères sans centre chiral.
- Diastéréoisomères - plus d'un centre chiral, inversion de la stéréochimie sur certains mais pas tous les centres chiraux. Par exemple, les diastéréoisomères auraient des stéréochimies de (R)-(R) vs (R)-(S). Un autre exemple serait (R)-(R)-(S)-(R) vs (R)-(R)-(R)-(R).
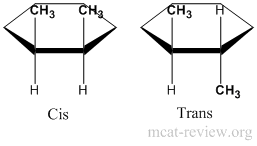
- Dans les cycles, il est plus facile d'attribuer les stéréoisomères comme cis/trans plutôt que R ou S. Cis signifie avoir les mêmes groupes du même côté du cycle. Trans signifie avoir les mêmes groupes de côtés différents du cycle.
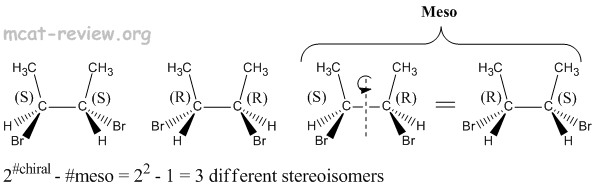
- Un composé aura un total de 2^(nombre de centres chiraux) stéréoisomères s'il n'est pas méso.
- Les composés méso peuvent avoir des centres chiraux, mais en tant que molécule, ils sont achiraux et optiquement inactifs.
- Les composés méso réduisent le nombre total de stéréoisomères.
- Les stéréoisomères ont les mêmes propriétés chimiques.
- Les énantiomères ont les mêmes propriétés physiques.
- Les diastéréoisomères ont des propriétés physiques différentes.
- Note : dans les molécules biologiques, on utilise D et L pour R et S, respectivement.
- Attention : D et L (configurations absolues) ne sont PAS identiques à d et l (configuration relative). Lire la section ci-dessous sur la rotation de la lumière polarisée pour plus de détails.
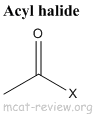
      <div class="fiche-section">
        <div class="fiche-section-title">isomères de conformation</div>
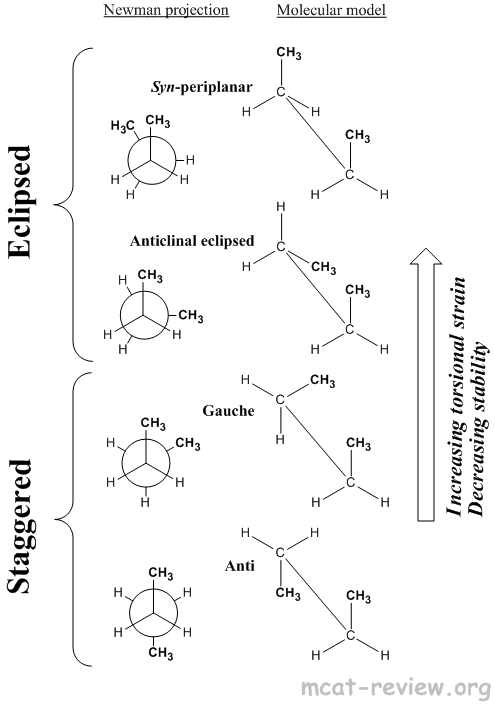
<ul class="fiche-list">- Les isomères de conformation ont la même formule moléculaire, la même connectivité, la même stéréochimie, mais peuvent tourner autour d'une liaison simple pour passer d'une conformation à une autre.
- Techniquement, les isomères de conformation ne sont pas vraiment des isomères car il n'est pas nécessaire de rompre des liaisons pour passer d'une conformation à une autre. On les appelle plus précisément des conformères.
- Conformères autour d'une liaison simple
- Éclipsé
- Syn-périplanaire : tension de torsion la plus élevée, le plus instable, les groupes volumineux s'éclipsent mutuellement.
- Anticlinale éclipsée : tension de torsion élevée, instable, les groupes volumineux éclipsent les hydrogènes.
- Décalé
- Gauche : faible tension de torsion, stable, groupes volumineux décalés de 60°.
- Anti : tension de torsion la plus faible, le plus stable, groupes volumineux décalés de 180°.
- Les liaisons simples tournent pour atteindre la conformation la plus stable.
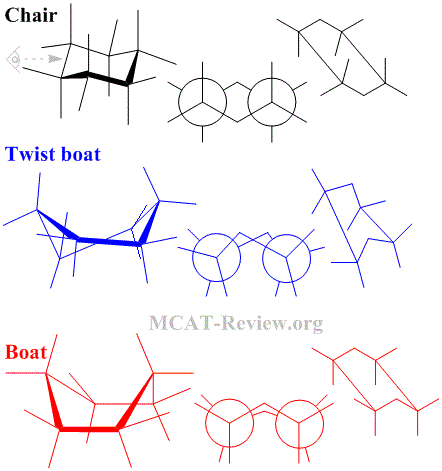
- Conformères du cyclohexane
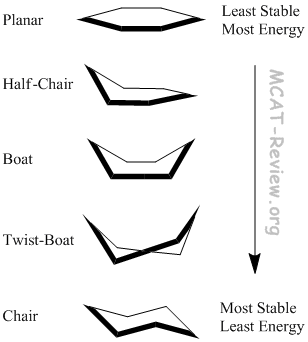
- Chaise : le plus stable, tout est décalé.
- Bateau croisé : moins stable, les éléments ne sont pas complètement éclipsés.
- Bateau : le moins stable, tout est éclipsé.
- Les cycles hexose tournent et se tordent pour atteindre la conformation la plus stable.
- Tension de torsion : la tension due à l'éclipse des groupes à travers une liaison simple.
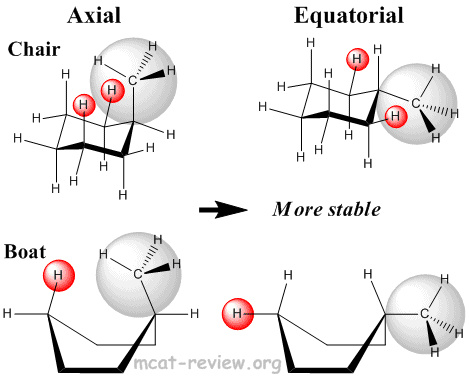
- Interactions stériques
- Axial : le plus instable car les groupes axiaux sont orientés avec un degré élevé de conflit.
- Équatorial : le plus stable car les groupes équatoriaux sont orientés loin les uns des autres.
- Les groupes volumineux préfèrent être en position équatoriale.
- Conformation la plus stable : complètement décalée (chaise), avec les groupes volumineux en position équatoriale.
- Conformation la moins stable : complètement éclipsée (bateau), avec les groupes volumineux en position axiale.


      <div class="fiche-section">
        <div class="fiche-section-title">polarisation de la lumière, rotation spécifique</div>
<ul class="fiche-list">- Les ondes électromagnétiques sont des ondes de champs électriques et magnétiques (en phase, mais perpendiculaires l'un à l'autre et aussi à la direction de propagation).
- La lumière normale a les champs EM dans toutes les directions (dans un cercle de 360° perpendiculaire à la direction de propagation).
- La lumière polarisée a les champs EM tous dans une seule direction.
- Rotation spécifique : les molécules chirales contenant un seul énantiomère feront tourner la lumière polarisée (à des degrés variables) soit vers la gauche soit vers la droite. C'est pourquoi les molécules chirales sont dites « optiquement actives ».
- Rotation à gauche : (-) ou l ou lévogyre.
- Rotation à droite : (+) ou d ou dextrogyre.
- Attention : (+) ou (-) ne correspond PAS aux configurations R/S.
- Attention : d et l n'est PAS la même chose que D et L. Les lettres majuscules désignent les configurations absolues dans les sucres.


      <div class="fiche-section">
        <div class="fiche-section-title">configuration absolue et relative</div>
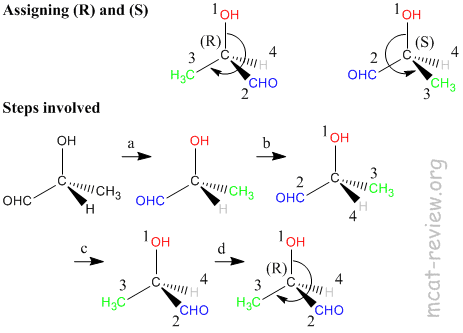
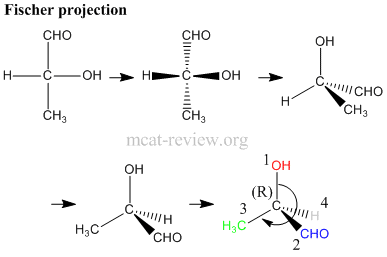
<ul class="fiche-list">- Étapes pour attribuer (R) et (S) - se référer à la figure ci-dessus.
- a. Le centre carboné est-il chiral ? Pour notre molécule, la réponse est oui car 4 groupes différents sont attachés à l'atome de carbone.
- b. Attribuer les priorités selon les règles de Cahn-Ingold-Prelog (voir ci-dessous).
- c. Tourner la molécule de sorte que le groupe de priorité la plus basse soit à l'arrière.
- d. Tourner du 1er au 2e au 3e groupe prioritaire comme un volant. C'est (R) si vous tournez à droite, et (S) si vous tournez à gauche.
- note : si vous êtes doué pour la visualisation, vous pouvez le faire beaucoup plus vite en sautant l'étape c.
- La configuration absolue est le (R) ou (S) attribué aux centres chiraux.
- La configuration relative est toujours définie par rapport à un autre centre chiral. La direction dans laquelle une molécule fait tourner la lumière polarisée plane est le premier exemple de configuration relative.
- Avant le milieu du XIXe siècle, les gens n'avaient pas de compréhension de l'atome de carbone tétraédrique, donc ils n'avaient pas de configurations absolues. Au lieu de cela, ils utilisaient les configurations relatives de la direction dans laquelle un composé fait tourner la lumière polarisée plane.
- La définition de la configuration relative peut être très large. Par exemple, vous pouvez arbitrairement attribuer un centre chiral comme R* (même s'il peut ou non être réellement R) tant qu'il est de configuration opposée à S* (qui peut ou non être réellement S). De plus, la configuration cis ou trans qui décrit comment un groupe est orienté par rapport à un autre groupe est aussi un exemple de configuration relative. Les réactions peuvent aussi procéder par rétention ou inversion, ce qui décrit la stéréochimie par rapport au réactif original.
Configuration
Notation
Absolue (R)
R, D
Absolue (S)
S, L
Relative (rotation de la lumière à droite)
+, d
Relative (rotation de la lumière à gauche)
-, l
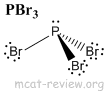
      <div class="fiche-section">
        <div class="fiche-section-title">conventions pour écrire les formes R et S</div>
<ul class="fiche-list">- (R/S)-molécule, où R/S est la configuration absolue et molécule est le nom du composé.
- Par exemple, (R)-2-hydroxyl-propanal.
- Si plus d'un centre chiral
- (#R/S, #R/S)-molécule, où # est le numéro du carbone (en ordre croissant), R/S est la configuration absolue, et molécule est le nom du composé.
- Par exemple, (2R,3S)-2,3,4-hydroxyl-butanal.
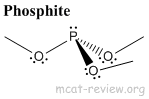
      <div class="fiche-section">
        <div class="fiche-section-title">conventions pour écrire les formes E et Z</div>
<ul class="fiche-list">- (E/Z)-molécule, où E/Z est la configuration géométrique à travers la double liaison, et molécule est le nom du composé.
- Par exemple, (Z)-2-chloro-2-butène. (voir figure des isomères géométriques)
- Si plus d'une double liaison
- (#E/Z, #E/Z)-molécule, où # est le numéro du carbone (le plus petit dans la double liaison, en ordre croissant), et molécule est le nom du composé.

<div class="fiche-section">
<div class="fiche-section-title">Règles de Cahn-Ingold-Prelog pour l'attribution des priorités</div>
<ul class="fiche-list">- L'atome avec la masse molaire la plus élevée a la priorité la plus grande.
- Si les atomes sont identiques, regarder la couche suivante.
- Couche 2, qui sont les atomes adjacents autour des atomes de la couche 1.
- L'atome avec la masse molaire la plus élevée a la priorité la plus grande.
- Si les atomes sont identiques, celui avec le plus grand nombre d'espèces de masse élevée, ou le plus de liaisons vers l'espèce de masse élevée l'emporte.
- Par exemple, -CHO aura une priorité plus élevée que -CH2OH car l'aldéhyde a une double liaison avec l'oxygène.
- Par exemple, -CH(OH)2 aura une priorité plus élevée que -CH2OH car le diol a 2 oxygènes tandis que l'alcool n'en a qu'un.
- Qu'en est-il de -CH(OH)2 vs. CH2F ? Rép : Peu importe le nombre d'oxygènes, car le fluor a une masse moléculaire plus grande. Donc le fluor a la priorité la plus élevée.
- Si à ce stade, tout est encore identique, passer à la couche 3 et répéter la procédure.
      <div class="fiche-section">
        <div class="fiche-section-title">mélanges racémiques, séparation des énantiomères par des moyens biologiques</div>
<ul class="fiche-list">- Les mélanges racémiques ne font pas tourner la lumière polarisée, ils sont donc optiquement inactifs.
- Séparation des énantiomères
- Convertir les énantiomères en diastéréoisomères.
- Séparation des diastéréoisomères.
- Reconvertir les diastéréoisomères en énantiomères.
- Séparation des énantiomères par des moyens biologiques
- Les enzymes sont hautement spécifiques et peuvent différencier les énantiomères. Par exemple, si une enzyme digère ou modifie tous les acides aminés L, alors vous pourriez utiliser cette enzyme pour séparer un mélange racémique D/L.
- Dans la nature, toutes les protéines sont composées d'acides aminés L.
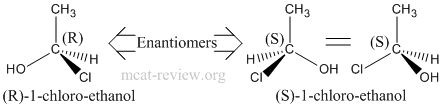
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/covalent-bond.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-9">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 09</div>
        <div class="chapter-title">Liaisons chimiques</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Force</div>
<ul class="fiche-list">- Énergie électrostatique α q1q2/r
- Énergie électrostatique = Potentiel électrostatique × charge = kq1/r × q2 = kq1q2/r
- L'énergie électrostatique est négative car q1 et q2 sont de charges opposées (si q1 et q2 ne sont pas de charges opposées, ils se repousseraient et aucune liaison ionique ne se formerait).
- Fréquemment, le signe négatif est omis et seule la magnitude de l'énergie électrostatique est utilisée.
- Plus la magnitude du potentiel électrostatique est grande, plus la liaison ionique est forte.
- Les liaisons ioniques fortes sont favorisées par des magnitudes de charge élevées (valeurs q) qui sont proches (petite valeur r).
- Les ions qui forment des liaisons ioniques fortes ont une densité de charge élevée, c'est-à-dire que le rapport charge/taille est élevé.
- Énergie électrostatique α énergie réticulaire
- L'énergie réticulaire mesure la force de la liaison ionique.
- L'énergie réticulaire est l'énergie nécessaire pour rompre la liaison ionique.
- Plus la magnitude de l'énergie réticulaire est grande, plus la liaison ionique est forte et plus elle est difficile à rompre.
- L'énergie réticulaire est proportionnelle à l'attraction électrostatique entre les ions.
- Force électrostatique α q1q2/r2
- Loi de Coulomb : F = kq1q2/r2
- Des magnitudes de charge plus grandes + des charges plus proches → une force électrostatique plus grande.
- La constante de Coulomb, k, est 9E9.
- Les charges opposées s'attirent (F négatif), les charges identiques se repoussent (F positif).
- Si q1 double, la force électrostatique double.
- Si r est divisé par deux, la force électrostatique augmente d'un facteur 2² = 4.
- La loi de Coulomb est analogue à la loi universelle de la gravitation :
- F = Gm1m2/r2
- G est analogue à k et m est analogue à q.
- La grande différence est que G est minuscule comparé à k, car la force gravitationnelle est plus faible que la force électrostatique beaucoup plus forte.
      <div class="fiche-section">
        <div class="fiche-section-title">La liaison covalente</div>
        <ul class="fiche-list">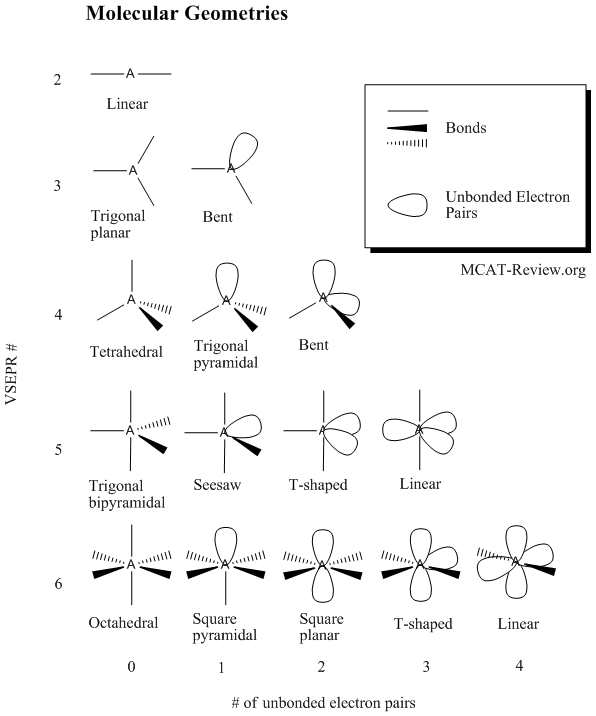
      <div class="fiche-section">
        <div class="fiche-section-title">liaisons sigma et pi</div>
        <ul class="fiche-list">
      <div class="fiche-section">
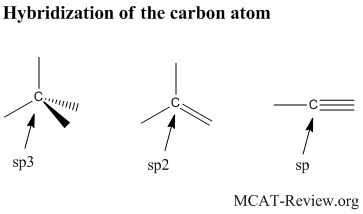
        <div class="fiche-section-title">orbitales hybrides : sp3, sp2, sp et géométries respectives</div>
        <ul class="fiche-list">
<div class="fiche-section">
<div class="fiche-section-title">répulsion des paires d'électrons de la couche de valence et prédiction des formes des molécules (ex. : NH3, H2O, CO2)</div>
<ul class="fiche-list">- NH3 a un nombre VSEPR de 4 (3 liaisons avec H et 1 paire non liante). Si vous consultez le tableau pour VSEPR # = 4 et # paires d'électrons non liantes = 1, vous trouverez que NH3 est pyramidal trigonal.
- H2O a 2 liaisons, 2 paires d'électrons non liantes - il est coudé.
- CO2 a 2 doubles liaisons et 0 paire d'électrons non liante - il est linéaire.

      <div class="fiche-section">
        <div class="fiche-section-title">Formules de Lewis (diagrammes de points)</div>
<ul class="fiche-list">- Règles pratiques pour les structures de Lewis
- Carbone : 4 liaisons au total (c'est-à-dire 4 liaisons au total. Cela peut être 4 liaisons simples ou deux doubles liaisons, etc.) et pas de doublets non liants. ex. CH4, CO2
- Oxygène : O peut être
- O : 2 liaisons au total, 2 doublets non liants. ex. H2O, O2
- O1- : 1 liaison, 3 doublets non liants, charge formelle de -1.
- O1+ : 3 liaisons, 1 doublet non liant, charge formelle de +1.
- Azote : N peut être
- N : 3 liaisons au total, 1 doublet non liant. ex. Amine ou ammoniac NH3
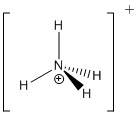
- N+ : 4 liaisons, 0 doublet non liant, charge formelle de +1. ex. Ammonium NH4+
- Halogènes : 1 liaison, 3 doublets non liants. ex. CCl4
- Hydrogène : 1 liaison, 0 doublet non liant (exception à la règle de l'octet).
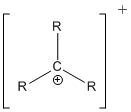
- Carbocation : C+ a 3 liaisons, pas de doublets non liants, charge formelle +1.
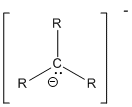
- Carbanion : C- a 3 liaisons, 1 doublet non liant, charge formelle -1.
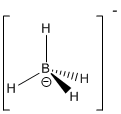
- Bore : 3 liaisons, 0 doublet non liant (exception à la règle de l'octet). ex. BH3
- Structures de Lewis courantes
- Structures de Lewis de l'hydrogène
- Proton d'hydrogène :
- Ion hydrure :
- Structures de Lewis du bore
- Borane :
- Ion borohydrure :
- Structures de Lewis du carbone
- Méthane :
- Carbocation :
- Carbanion :
- Structures de Lewis de l'azote
- Amine / Ammoniac :
- Ammonium :
- Imine :
- Structures de Lewis de l'oxygène
- Oxygène moléculaire :
- Eau, alcool et éthers :
- Ozone :
- Structures de Lewis des halogènes
- Fluorure d'hydrogène :
- Chlorométhane :
- Ion bromure :
- R dans les figures représente soit le carbone soit l'hydrogène.
- Les structures de Lewis pour les éléments de la même colonne (groupe) du tableau périodique sont similaires les unes aux autres. Par exemple, le soufre peut être substitué à l'oxygène dans les structures de Lewis de l'oxygène.
      <div class="fiche-section">
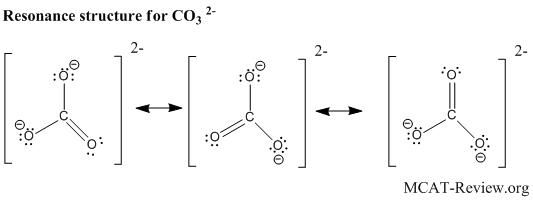
        <div class="fiche-section-title">structures de résonance</div>
<ul class="fiche-list">- Propriétés de stabilité :
- La règle de l'octet est satisfaite pour chaque atome (sauf pour le groupe du bore et l'hydrogène).
- Pas de charges formelles.
- S'il doit y avoir des charges formelles, les charges de même signe sont éloignées et les charges de signe opposé sont proches.

      <div class="fiche-section">
        <div class="fiche-section-title">charge formelle</div>
<ul class="fiche-list">- Oxygène avec une seule liaison : -1.
- Oxygène sans liaison mais avec un octet : -2. (L'oxygène existe habituellement sous forme de O2 diatomique et a une double liaison avec lui-même)
- Carbone avec seulement 3 liaisons : soit +1 si carbocation soit -1 si carbanion.
- Azote avec 4 liaisons : +1.
- Halogène sans liaison, mais avec un octet : -1. (Les halogènes existent habituellement sous forme diatomique et ont une liaison simple avec eux-mêmes comme Cl2)
- Bore avec 4 liaisons : -1. ex. BH4-
      <div class="fiche-section">
        <div class="fiche-section-title">Acides et bases de Lewis</div>
<ul class="fiche-list">- Les bases de Lewis donnent des paires d'électrons. Elles ont des doublets non liants sur leur atome central. ex. NH3
      <div class="fiche-section">
        <div class="fiche-section-title">Caractère ionique partiel</div>
<ul class="fiche-list">- rôle de l'électronégativité dans la détermination de la distribution des charges
- L'atome le plus électronégatif reçoit une charge partielle négative.
- L'atome le moins électronégatif reçoit une charge partielle positive.
- moment dipolaire
- Les molécules avec une distribution asymétrique des charges partielles ont un moment dipolaire. ex. H2O a un moment dipolaire car la molécule est coudée et le côté oxygène de la molécule est partiellement négatif.
- Le moment dipolaire dépend de la charge et de la distance.
- Plus la différence d'électronégativité est grande, plus la charge et donc le moment dipolaire sont grands.
- Plus la distance séparant les charges est grande, plus le moment dipolaire est grand.
- Les molécules avec une distribution symétrique des charges partielles n'ont pas de moment dipolaire. ex. CCl4 n'a pas de moment dipolaire car les atomes de chlore partiellement négatifs sont disposés symétriquement en tétraèdre. La symétrie annule leurs moments dipolaires individuels.
- Les éléments ayant un moment dipolaire sont dits polaires.
- Les liaisons individuelles dans CCl4 sont-elles polaires ? Rép : oui.
- La molécule entière CCl4 est-elle polaire ? Rép : non.



      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/bonding.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-10">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 10</div>
        <div class="chapter-title">Hydrocarbures</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Aliphatiques - alcanes</div>
<ul class="fiche-list">- nomenclature
# atomes C
Nom de l'alcane à chaîne linéaire
Nom du cycloalcane
1
Méthane
N/A
2
Éthane
N/A
3
Propane
Cyclopropane
4
Butane
Cyclobutane
5
Pentane
Cyclopentane
6
Hexane
Cyclohexane
7
Heptane
Cycloheptane
8
Octane
Cyclooctane
9
Nonane
Cyclononane
10
Décane
Cyclodécane
- Après le décane, il y a l'undécane (11), le dodécane (12), le tridécane (13), le tétradécane (14), et ainsi de suite pour les alcanes à onze membres et plus.
- propriétés physiques
- Hydrophobe.
- Seules les forces de dispersion de London sont présentes.
- Points d'ébullition plus bas que les composés de même taille mais avec des groupes fonctionnels.
- Les alcanes très longs peuvent avoir des points d'ébullition très élevés en raison de la somme de toutes les forces de dispersion. Une référence utile est que l'heptane, l'alcane à 7 membres, a le même point d'ébullition que l'eau.
- Réactions importantes
- combustion
- Combustion complète des alcanes : alcane ou cycloalcane + O2 → CO2 + H2O
- Combustion complète de tout : combustible + oxygène → dioxyde de carbone + eau
- réactions de substitution avec les halogènes, etc.
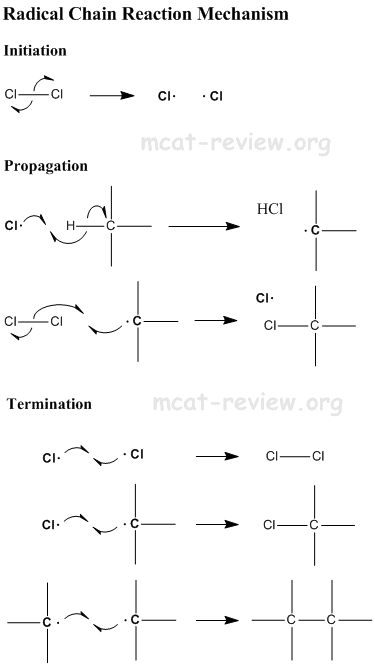
- Alcane + halogène + initiateur de radicaux libres → halogénure d'alkyle
- Initiateurs de radicaux libres = hν (lumière UV) ou peroxydes.
- La substitution se fait par un mécanisme radicalaire - voir ci-dessous.
- Principes généraux
- stabilité des radicaux libres ; mécanisme de réaction en chaîne ; inhibition
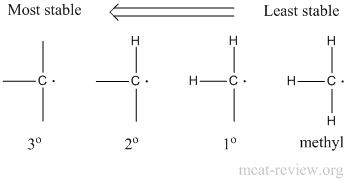
- Plus le radical est substitué, plus il est stable.
- Stabilité : 3° > 2° > 1° > méthyle.
- La substitution se produira préférentiellement au niveau de l'atome de carbone le plus substitué.
- La réaction en chaîne radicalaire dépend de la présence de radicaux libres. Par conséquent, tout ce qui inhibe les radicaux libres inhibera cette réaction. Un exemple est les antioxydants, qui éliminent les radicaux libres et inhibent donc la réaction en chaîne radicalaire.
- tension de cycle dans les composés cycliques
- Le cyclopropane a la tension de cycle la plus élevée.
- Le cyclobutane a la deuxième tension de cycle la plus élevée.
- Le cyclohexane a la tension de cycle la plus faible.
- Tout cycle avec 14 atomes de carbone ou plus a la tension de cycle la plus faible ensuite.
- Retenez la règle ci-dessus et vous pourrez répondre à toute question comparant les tensions de cycle. Le MCAT ne vous demandera pas de faire des comparaisons de tension de cycle inhabituelles, par exemple entre le cyclopropane et le cycloheptane.
- La tension de cycle comprend la tension angulaire (de Baeyer) et la tension de torsion.
- La tension angulaire (de Baeyer) est causée par la déviation de l'angle de liaison tétraédrique sp3 idéal de 109,5°
- La tension de torsion est causée par la molécule ayant des conformations éclipsées au lieu de décalées.
- Le cyclopropane a à la fois une tension angulaire (de Baeyer) et une tension de torsion.
- Le cyclohexane, en conformation chaise, n'a ni tension angulaire (de Baeyer) ni tension de torsion.
- Vous verrez fréquemment des gens écrire tension de Bayer au lieu de tension de Baeyer. Ils signifient la même chose.
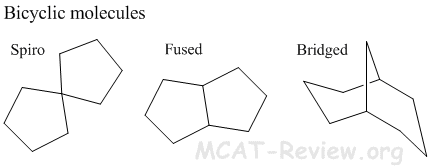
- molécules bicycliques
- Les molécules bicycliques ont plus de tension de cycle que les molécules monocycliques. Sauf pour les bicycliques spiro, qui ont une tension de cycle similaire à leurs homologues monocycliques.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/hydrocarbons.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-11">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 11</div>
        <div class="chapter-title">Composés oxygénés - Céto-acides et Esters</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Nomenclature</div>
        <ul class="fiche-list">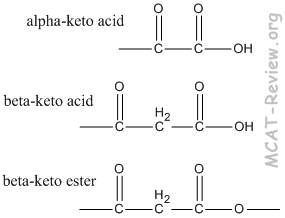
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions importantes</div>
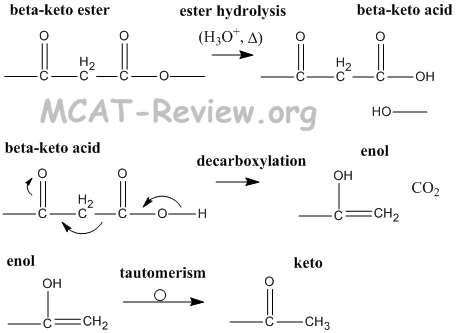
<ul class="fiche-list">- esters β-cétoniques → acides β-cétoniques → énols → cétos
- la décarboxylation des acides β-cétoniques est facile car l'énol stabilise l'intermédiaire réactionnel.
- synthèse de l'ester acétoacétique
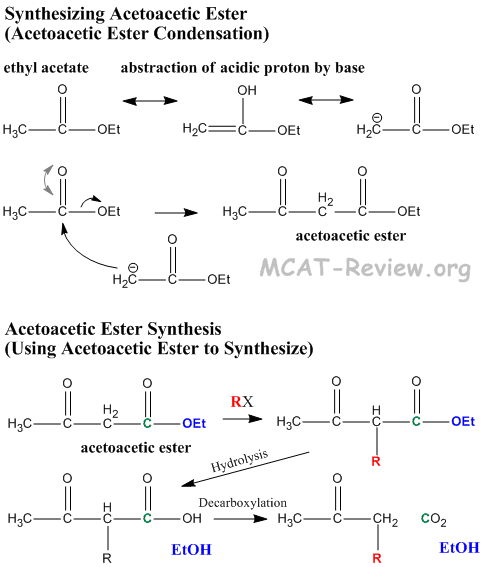
- L'ester acétoacétique est synthétisé par condensation de Claisen de l'acétate d'éthyle dans un processus appelé condensation de l'ester acétoacétique
- 2 × acétate d'éthyle → acétoacétate d'éthyle
- ester acétoacétique = ester β-cétonique
- La « synthèse de l'ester acétoacétique » est une réaction où l'ester acétoacétique est utilisé pour synthétiser une nouvelle cétone.
- Le proton alpha acide part, le carbanion résultant attaque le nouveau groupe R.
- L'hydrolyse de l'ester le transforme en acide carboxylique β-cétonique.
- Les acides β-cétoniques subissent une décarboxylation car le groupe β-céto stabilise le carbanion résultant via la formation d'énol. L'énol se reconvertit en forme céto, et le résultat net de cette réaction est qu'un groupe R est fixé au carbone α de l'acétone.
      <div class="fiche-section">
        <div class="fiche-section-title">Principes généraux</div>
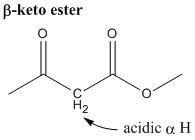
<ul class="fiche-list">- Tout hydrogène en alpha (adjacent) d'un groupe carbonyle est plus acide qu'un hydrogène normal. L'hydrogène alpha d'un ester β-cétonique est encore plus acide car il est adjacent à 2 groupes carbonyle.
- La raison de cette acidité est la stabilisation de l'espèce déprotonée par les structures de résonance de l'ion énolate.
- tautomérie céto-énolique
- énol se termine par « ol » donc il a un groupe alcool.
- céto est un groupe cétone.
- énol → céto car la forme céto est plus stable.
- Vous pouvez transformer une cétone en ion énolate en abstrayant l'hydrogène alpha. Cependant, ce n'est pas de la tautomérie.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/keto-acids-esters.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-12">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 12</div>
        <div class="chapter-title">Molécules biologiques - Lipides</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description ; structure</div>
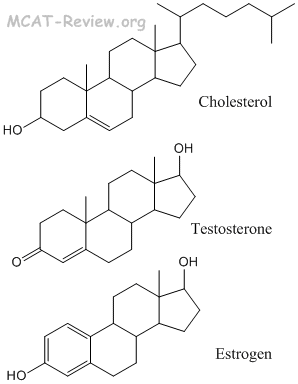
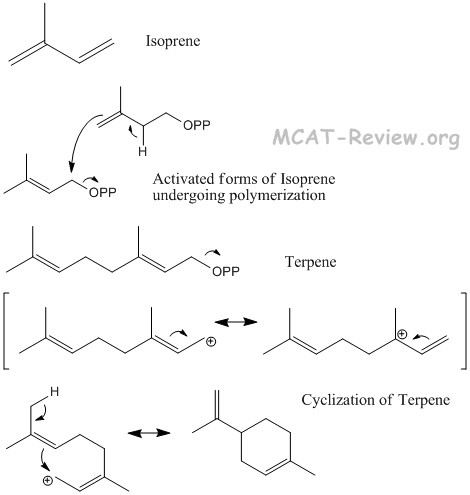
<ul class="fiche-list">- Les stéroïdes sont fabriqués à partir de la cyclisation du squalène, qui est un terpène.
- terpènes
- Les terpènes sont fabriqués à partir de la polymérisation de l'isoprène.
- Les terpènes contiennent des doubles liaisons, ce qui donne à la molécule la capacité de subir une cyclisation.
- Le squalène, le précurseur des stéroïdes, est un terpène composé de 6 sous-unités d'isoprène. Une réaction complexe d'auto-cyclisation convertit le squalène en stéroïdes.
- Le squalène est classé comme triterpène. Triterpène = 6 sous-unités d'isoprène. Diterpène = 4 unités. Monoterpène = 2 unités.
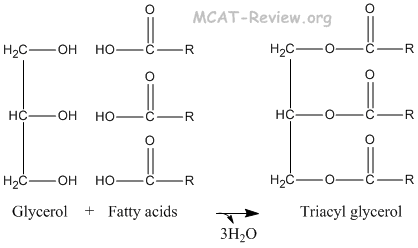
- triacylglycérols
- Glycérol + 3 acides gras → Triacylglycérol.
- L'inverse de la synthèse du triacylglycérol est la saponification.
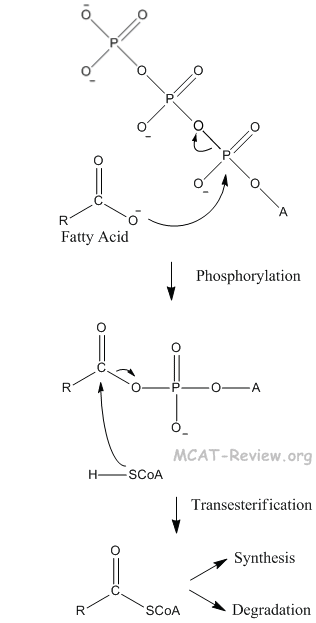
- acides gras libres
- Les acides gras peuvent subir une phosphorylation et une transestérification (communément appelée activation par les biochimistes).
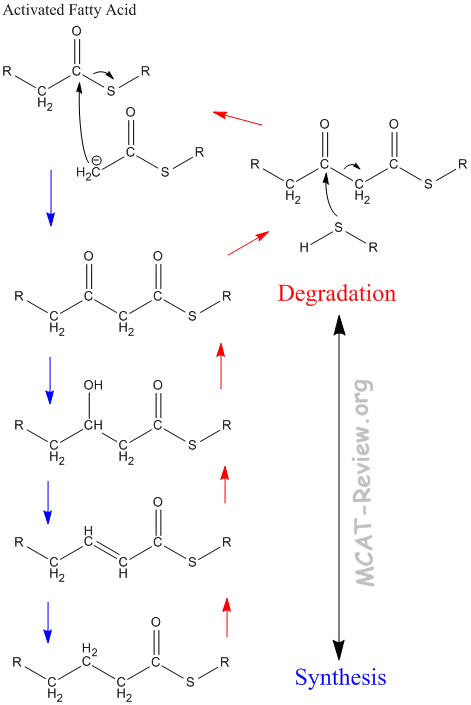
- La synthèse des acides gras se fait par un mécanisme similaire à la condensation de Claisen.
<div class="source-note">Contenu adapté de <a href="https://mcat-review.org/lipids.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
</div>
</div>
<div class="chapter" id="ch-13">
<div class="chapter-header" onclick="toggleChapter(this)">
<div>
<div class="chapter-num">Chapitre 13</div>
<div class="chapter-title">Structure moléculaire et Spectres</div>
</div>
<div class="chapter-toggle">▼</div>
</div>
<div class="chapter-body">
<div class="fiche-section">
<div class="fiche-section-title">Spectroscopie d'absorption</div>
<ul class="fiche-list">- vibrations et rotations intramoléculaires
- Vibrations : les liaisons peuvent s'étirer, se comprimer et se plier comme un ressort. C'est cette vibration qui est mesurée en spectroscopie IR.
- Rotations : les molécules peuvent tourner. Les rotations produisent des ondes principalement dans la région des micro-ondes. Cependant, une partie du spectre de rotation chevauche le spectre de vibration.
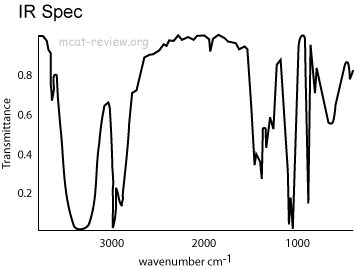
- Les spectres infrarouges tracent la transmittance en fonction des nombres d'onde, cm-1
- La transmittance augmente en montant sur l'axe y.
- Là où la transmittance diminue, c'est une région d'absorbance.
- Les nombres d'onde diminuent de gauche à droite.
- Les nombres d'onde sont corrélés à la fréquence.
- Les pics vers la gauche ont une fréquence de vibration plus élevée.
- reconnaissance des absorptions caractéristiques de groupes courants, région des empreintes digitales
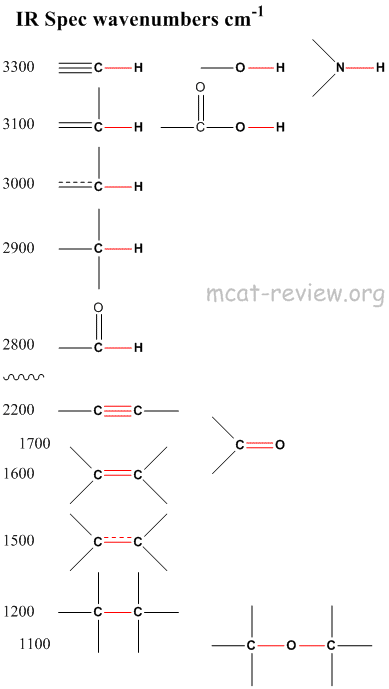
- Tout ce qui est autour de 3000 cm-1 implique un atome d'hydrogène, que ce soit O-H, N-H ou C-H.
- Tout ce qui est autour de 2000 cm-1 et en dessous n'implique pas d'hydrogène, que ce soit C=O, C=C, C-C ou C-O.
- Avec les mêmes atomes, plus l'ordre de liaison est élevé, plus la vibration est rapide, et donc plus le nombre d'onde est élevé.
- 1700 cm-1 est pour le groupe carbonyle. Retenez cela.
- 3300 cm-1 peut être O-H, N-H ou C-H alcyne. OH est le plus large, N-H légèrement plus net, C-H alcyne est très net.
- Les pics larges sont dus à la liaison hydrogène (OH et NH).
- En dessous de 1300 cm-1 s'appelle la région des empreintes digitales.
- Les motifs dans la région des empreintes digitales sont uniques pour chaque composé, tout comme une empreinte digitale est unique pour chaque personne.
- région visible
- l'absorption dans la région visible donne la couleur complémentaire (ex. : carotène)
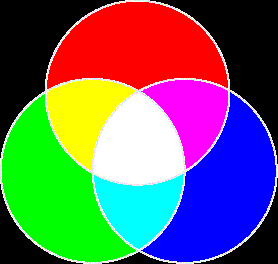
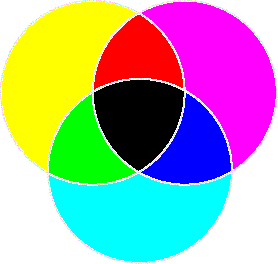
- Il y a des couleurs primaires de la lumière et des couleurs primaires des pigments.
- Couleurs primaires de la lumière
- Couleurs primaires des pigments
- La couleur complémentaire est la couleur qui se trouve du côté opposé du cercle chromatique. Par exemple, la complémentaire du rouge est le cyan.
- L'absence d'une (lorsque vous absorbez une) couleur primaire de la lumière donne sa couleur complémentaire.
- Les couleurs primaires des pigments sont exactement les couleurs complémentaires des couleurs primaires de la lumière. C'est parce que les pigments absorbent une certaine couleur de lumière et réfléchissent le reste dans vos yeux.
- Le carotène absorbe la lumière bleue et réfléchit les autres dans vos yeux. L'absence de bleu produit le jaune, la couleur complémentaire du bleu.
- effet des changements structuraux sur l'absorption (ex. : indicateurs)
- Les changements de structure chimique peuvent entraîner des changements d'absorption.
- H-indicateur ⇌ H+ + Indicateur-
- H-indicateur absorbe à une certaine longueur d'onde et est d'une couleur.
- Indicateur- absorbe à une longueur d'onde différente et est donc d'une couleur différente.
- À pH bas, [H+] élevé, H-indicateur et sa couleur prédominent.
- À pH élevé, [H+] bas, indicateur- et sa couleur prédominent.
- À pH neutre, H-indicateur et indicateur- coexistent en équilibre, donc la couleur sera un mélange des deux.
- Vous devez connaître les couleurs de l'indicateur universel :
- Rouge : très acide
- Orange : acide
- Jaune : faiblement acide
- Vert : neutre
- Bleu : basique
- Violet : très basique
- région ultraviolette
- transition des électrons pi et des électrons non liants
- Chaque fois que vous avez une liaison, les atomes dans une liaison ont leurs orbitales atomiques fusionnées pour former des orbitales moléculaires.
- Chaque fois que vous avez des orbitales moléculaires, vous obtenez des orbitales moléculaires liantes et des orbitales non liantes et/ou anti-liantes.
- Normalement, les électrons se trouvent dans leurs orbitales liantes car c'est là qu'ils sont les plus stables. Si les orbitales liantes sont pleines, les orbitales non liantes sont occupées.
- Avec suffisamment d'énergie (comme lors de l'absorption), les électrons transitent des orbitales liantes ou non liantes vers les orbitales anti-liantes.
- Si trop d'énergie est absorbée, suffisamment d'électrons quittent les orbitales liantes / entrent dans les orbitales anti-liantes pour rompre complètement la liaison.
- Pour l'absorption UV, nous ne nous soucions pas de la rupture des liaisons. Nous ne nous intéressons qu'aux électrons pi des doubles liaisons car leurs transitions d'orbitales moléculaires entraînent une absorption UV.
- Les doubles liaisons absorbent les UV car les électrons pi transitent des orbitales moléculaires liantes et non liantes vers les orbitales anti-liantes.
- systèmes conjugués
- Les systèmes conjugués diminuent l'énergie du rayonnement électromagnétique absorbé.
- Plus il y a de doubles liaisons conjuguées, plus les longueurs d'onde du rayonnement absorbé sont grandes.
- S'il y a suffisamment de doubles liaisons conjuguées, la molécule commencera à absorber dans la région visible.
      <div class="fiche-section">
        <div class="fiche-section-title">Spectrométrie de masse : rapport m/e, pic parent</div>
<ul class="fiche-list">- La spectrométrie de masse consiste à bombarder une molécule avec des électrons.
- Lorsque les électrons percutent votre molécule, elle est fragmentée en ions.
- Que se passe-t-il si les électrons « ratent » votre molécule ? Rép : Votre molécule n'est ni fragmentée ni ionisée. Les molécules non chargées ne sont pas détectées et ne sont pas incluses dans le spectre de masse.
- Que se passe-t-il si les électrons ne brisent pas votre molécule, mais l'ionisent simplement ? Rép : cet « ion moléculaire » sera détecté comme le pic parent, aussi appelé pic de l'ion moléculaire.
- Que se passe-t-il si les électrons non seulement ionisent mais aussi fragmentent votre molécule ? Rép : tous les ions fragmentés seront détectés et tracés dans le spectre de masse.
- Plus l'électron bombardant est rapide (énergie élevée), plus il y a de fragmentation.
- Plus il y a de fragmentation, plus le pic de l'ion moléculaire est petit.
- Ces ions ont un rapport masse/charge caractéristique (m/e ou m/z).
- Un champ magnétique résout (sépare) les différents ions m/z afin qu'ils puissent être détectés individuellement et tracés sur un spectre.
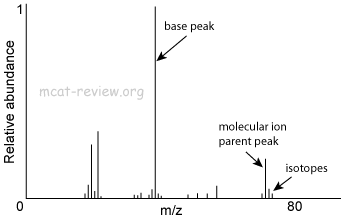
- Le spectre résultant trace l'abondance relative en fonction du rapport m/z.
- Le pic parent, ou pic de l'ion moléculaire, est le pic qui représente l'ion de la molécule sans fragmentation. Il a le rapport m/z le plus élevé.
- Les pics regroupés très proches les uns des autres représentent des isotopes.
- Le pic de base est le pic le plus haut (espèce la plus abondante).
- La spectrométrie de masse est utile pour :
- Mesurer la masse moléculaire d'une molécule.
- Identifier la molécule par les motifs de fragmentation.
- Identifier les hétéroatomes par leurs rapports isotopiques caractéristiques.
      <div class="fiche-section">
        <div class="fiche-section-title">Spectroscopie RMN</div>
<ul class="fiche-list">- protons dans un champ magnétique ; protons équivalents
- Les protons ont des spins vers le haut ou vers le bas (+½ ou -½, sens antihoraire ou horaire. Les vecteurs détaillés ne sont pas importants ici, donc simplement haut ou bas suffit).
- Avec un nombre pair de protons, les spins s'apparient et les spins haut et bas de tous les protons s'annulent.
- Avec un nombre impair de protons, il y a un spin net vers le haut ou vers le bas.
- Normalement, les spins haut et bas sont d'énergie égale (ils sont dégénérés). Donc, l'un ou l'autre convient.
- En présence d'un champ magnétique, le spin qui s'aligne avec le champ magnétique obtient l'énergie la plus basse. Si le champ magnétique externe est vers le haut, alors il vaut mieux tourner vers le haut. Si le champ magnétique est vers le bas, alors il vaut mieux tourner vers le bas.
- Si nous donnions aux protons de l'énergie (par absorption d'ondes radio), alors les protons peuvent être promus (retournés) vers le spin de plus haute énergie, qui est opposé à la direction du champ magnétique externe. Cette absorption s'appelle la résonance. La fréquence de résonance est la fréquence de l'onde radio nécessaire pour provoquer un retournement de spin.
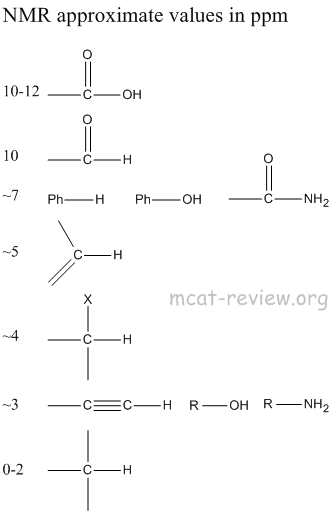
- La fréquence de résonance (ou énergie ou intensité de champ) d'absorption s'appelle le déplacement chimique.
- Différents protons ont des fréquences de résonance différentes.
- Les protons équivalents ont les mêmes fréquences de résonance.
- Vous pouvez substituer X à n'importe lequel des protons équivalents, et vous devriez obtenir le même nouveau composé. Sinon, ce ne sont pas des protons équivalents.
- Ce qui fait que les protons ont des fréquences de résonance différentes dépend de l'atome dont ils sont proches.
- La RMN mesure le déplacement chimique par rapport à un standard appelé TMS (tétraméthylsilane) en unité de ppm.
- Plus deux protons sont « différents », plus leurs déplacements chimiques sont éloignés.
- Ce qui rend les protons « différents » est le degré de blindage ou de déblindage électronique.
- À côté d'éléments comme le carbone, l'hydrogène est blindé par les électrons car le carbone n'est pas très électronégatif.
- À côté d'éléments comme l'oxygène, l'hydrogène est déblindé car l'oxygène est très électronégatif.
- Lorsque les éléments sont blindés, le champ magnétique est plus petit et ils ont de petits déplacements chimiques et apparaissent en champ fort (à droite).
- Lorsque les éléments sont déblindés, le champ magnétique est plus grand et ils ont de grands déplacements chimiques et apparaissent en champ faible (à gauche).
- RMN signifie résonance magnétique nucléaire car nucléaire désigne les protons ; magnétique désigne le champ magnétique externe ; la résonance désigne l'absorption d'ondes radio.
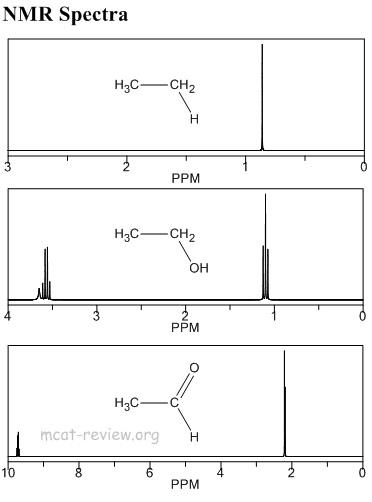
- Les signaux de n protons équivalents s'additionnent pour produire un signal de hauteur n fois le signal d'un seul proton.
- couplage spin-spin
- Les champs magnétiques produits par les protons voisins causent le couplage spin-spin.
- Voisin est défini comme étant à 3 liaisons de distance, ce qui revient aux hydrogènes attachés aux atomes adjacents.
- Les éléments sont divisés en n+1 pics, où n est le nombre de protons voisins.
- Les protons aromatiques peuvent se coupler sur 3 liaisons, c'est pourquoi le spectre RMN de la région aromatique est complexe.
- La valeur J définit l'écart du couplage.
- Les protons à travers les liaisons simples et aromatiques se couplent approximativement de la même manière.
- Les protons à travers les doubles liaisons se couplent avec un écart plus grand.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/molecular-structure-spectra.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-14">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 14</div>
        <div class="chapter-title">Molécules biologiques - Composés phosphorés</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Description</div>
<ul class="fiche-list">- Acide phosphorique = H3PO4
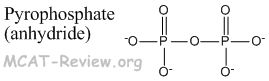
- Le pyrophosphate est l'anhydride d'acide phosphorique le plus simple.
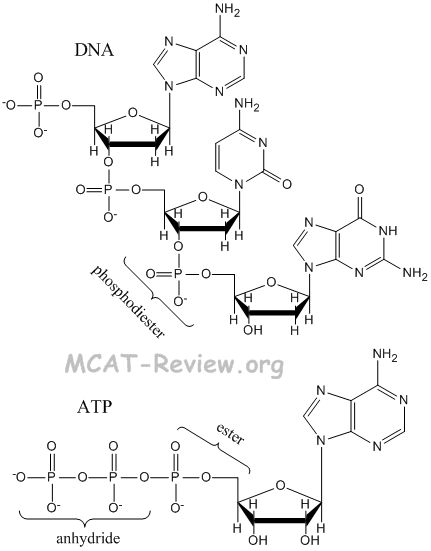
- Les liaisons phosphodiester relient le squelette de l'ADN et de l'ARN.
- Les liaisons phosphoester relient les phosphates au sucre dans l'ATP.
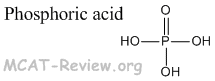
      <div class="fiche-section">
        <div class="fiche-section-title">Réactions importantes</div>
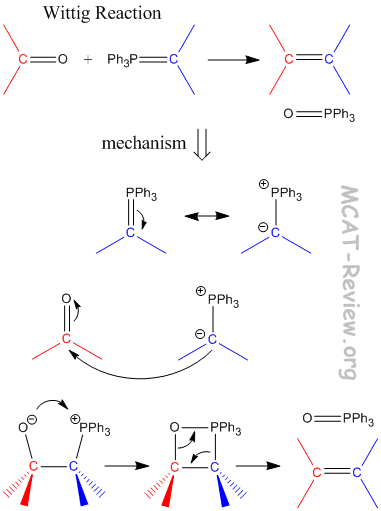
<ul class="fiche-list">- Carbonyle + Ylure de phosphore → Alcène
- Le C1=O + Ph3P=C2 → C1=C2
- La plupart des réactions de Wittig ne sont pas stéréospécifiques.
      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/phosphorus-compounds.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

  <div class="chapter" id="ch-15">
    <div class="chapter-header" onclick="toggleChapter(this)">
      <div>
        <div class="chapter-num">Chapitre 15</div>
        <div class="chapter-title">Séparations et Purifications</div>
      </div>
      <div class="chapter-toggle">▼</div>
    </div>
    <div class="chapter-body">

      <div class="fiche-section">
        <div class="fiche-section-title">Extraction (Distribution du soluté entre deux solvants immiscibles)</div>
        <h4 class="fiche-subheading">Phase organique</h4>
Phase aqueuse
Solvant
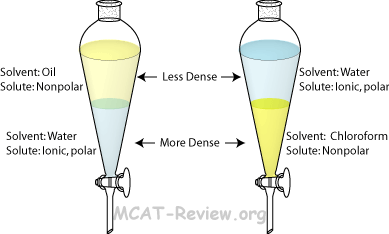
Solvant non polaire
Eau
Soluté
Les solutés non polaires se dissolvent ici
Les solutés ioniques et polaires se dissolvent ici
Densité
La phase organique ne flotte pas toujours au-dessus. Le chloroforme, par exemple, coule sous la phase aqueuse.
L'eau est généralement plus dense que les autres solvants, mais certains solvants organiques sont encore plus denses.
      <div class="fiche-section">
        <div class="fiche-section-title">Distillation</div>
        <ul class="fiche-list">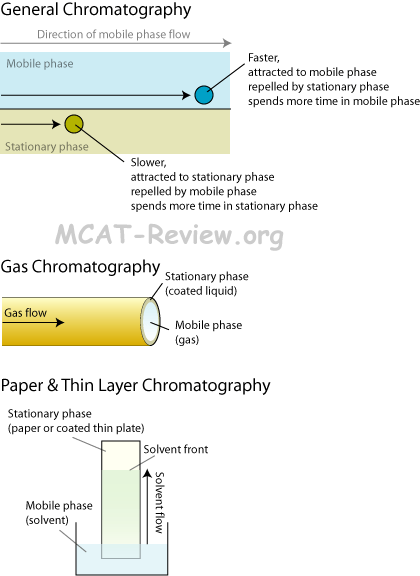
      <div class="fiche-section">
        <div class="fiche-section-title">Chromatographie (Principes de base impliqués dans le processus de séparation)</div>
<ul class="fiche-list">- Efficace si l'analyte peut être promu en phase gazeuse.
- La chromatographie gaz-liquide (CGL) est la même chose que la chromatographie en phase gazeuse (CPG).
- La partie gazeuse est la phase mobile, la partie liquide est la phase stationnaire déposée sur les parois internes de la colonne.
- Le substrat s'équilibre entre la phase mobile (gaz) et la phase stationnaire (revêtement liquide).
- Ceux ayant une plus grande affinité pour la phase stationnaire sortent de la colonne plus lentement. Un substrat polaire a plus d'affinité pour une phase stationnaire polaire, et un substrat hydrophobe a plus d'affinité pour une phase stationnaire hydrophobe.
- Chromatographie sur papier
- Classiquement utilisée pour séparer les pigments dans les colorants.
- Solvant = phase mobile. Papier = phase stationnaire.
- Les pigments dans les colorants adhèrent au papier, le solvant essaie de les entraîner, ceux ayant une plus grande affinité pour le papier restent en arrière, ceux ayant une plus grande affinité pour le solvant sont entraînés.
- Valeur Rf = distance parcourue par le pigment / distance du front de solvant.
- Rf = 0 signifie que le pigment n'a pas bougé.
- Rf = 1 signifie que le pigment a migré aussi loin que le front de solvant.
- Chromatographie sur couche mince
- Chromatographie sur couche mince = chromatographie sur papier avancée.
- Au lieu du papier, vous avez une plaque recouverte d'une phase stationnaire spécifique de votre choix.
- La valeur Rf est utilisée de la même manière que pour la chromatographie sur papier.
      </div>

      <div class="fiche-section">
        <div class="fiche-section-title">Recristallisation (Choix du solvant à partir des données de solubilité)</div>
<ul class="fiche-list">- Dissoudre à peine = utiliser juste assez pour dissoudre complètement votre composé à température chaude = solution saturée.
- Recristalliser = la solution refroidit, la solubilité diminue, le composé sort de la solution.
- Choix du solvant = choisir un solvant dans lequel votre composé est soluble à température chaude, mais pas à température froide. Aussi, choisir un solvant dans lequel les impuretés sont très solubles.
- Les impuretés doivent rester dissoutes dans le solvant même lorsque votre composé recristallise.
      </div>

      <div class="source-note">Contenu adapté de <a href="https://mcat-review.org/separations-purifications.php" target="_blank" rel="noopener">mcat-review.org</a> — Traduction et mise en forme par Logopoïos</div>
    </div>
  </div>

</div>